
تغيرات الإنتروبيا والإنثالبي: شرح كيمياء HSC
تعلّم الفرق بين الإنثالبي والإنتروبيا، وكيفية التنبؤ بتغير الإنتروبيا من المعادلات الموزونة، ومتى لا يكون عدّ مولات الغاز كافيًا.
لنفترض أن غازي النيتروجين والهيدروجين يتفاعلان لتكوين الأمونيا:
\[ \ce{N2(g) + 3H2(g) -> 2NH3(g)} \]
يطلق التفاعل حرارة. ومن السهل جدًا أن تتوقع: «بما أن الطاقة تُطلَق، فلا بد أن تزداد الإنتروبيا.»
قبل أن نتابع، انظر فقط إلى المعادلة الموزونة. تتحول أربعة مولات من الغاز إلى مولين من الغاز. هل تتوقع أن تكون للمواد المتفاعلة ترتيبات ممكنة أكثر بعد التفاعل أم أقل؟
أقل. تنخفض إنتروبيا النظام، رغم أن التفاعل طارد للحرارة.
هذا التناقض الظاهري هو بالضبط سبب حاجتنا إلى اسمين منفصلين للإنثالبي والإنتروبيا. فكل منهما يجيب عن سؤال مختلف.
01الإنثالبي والإنتروبيا يقيسان شيئين مختلفين
في التفاعل الكيميائي، يهتم الإنثالبي بانتقال الطاقة.
أما الإنتروبيا فتهتم بعدد الترتيبات المجهرية للمادة والطاقة المتاحة للنظام.
ترتبط هاتان الفكرتان عندما نبحث لاحقًا ما إذا كان التفاعل تلقائيًا من الناحية الديناميكية الحرارية، لكنهما ليستا قابلتين للاستبدال ببعضهما.
الإنثالبي: هل اكتسب النظام طاقة على هيئة حرارة أم فقدها؟
يرمز إلى الإنثالبي بالرمز \(H\). وفي التفاعل، نهتم عادةً بتغير الإنثالبي:
\[ \Delta H = H_{\text{النواتج}} - H_{\text{المتفاعلات}} \]
في ظروف الضغط الثابت المعتادة في الكيمياء، يقابل \(\Delta H\) الحرارة التي يمتصها النظام أو يطلقها.
- \(\Delta H < 0\): التفاعل طارد للحرارة. يطلق النظام حرارة.
- \(\Delta H > 0\): التفاعل ماص للحرارة. يمتص النظام حرارة.
على سبيل المثال، إذا كان
\[ \Delta H^\circ = -92.4\text{ kJ mol}^{-1} \]
فإن الإشارة السالبة تخبرك بأن التفاعل يطلق \(92.4\) كيلوجول من الحرارة لكل مول من التفاعل كما هو مكتوب.
ولا تخبرك هذه القيمة وحدها بأي شيء عن زيادة الإنتروبيا أو نقصانها.
الإنتروبيا: كم عدد الترتيبات المجهرية المتاحة؟
يرمز إلى الإنتروبيا بالرمز \(S\).
تخيل حفلاً مدرسيًا رسميًا له خطة جلوس شديدة الصرامة. لكل طالب مقعد محدد. والآن تخيل أن خطة الجلوس اختفت وأصبح بإمكان الجميع التحرك في القاعة. فجأة يصبح هناك عدد أكبر بكثير من الترتيبات الممكنة للأشخاص أنفسهم.
افتح الأبواب إلى ساحة كاملة، وسيزداد عدد الترتيبات الممكنة مرة أخرى.
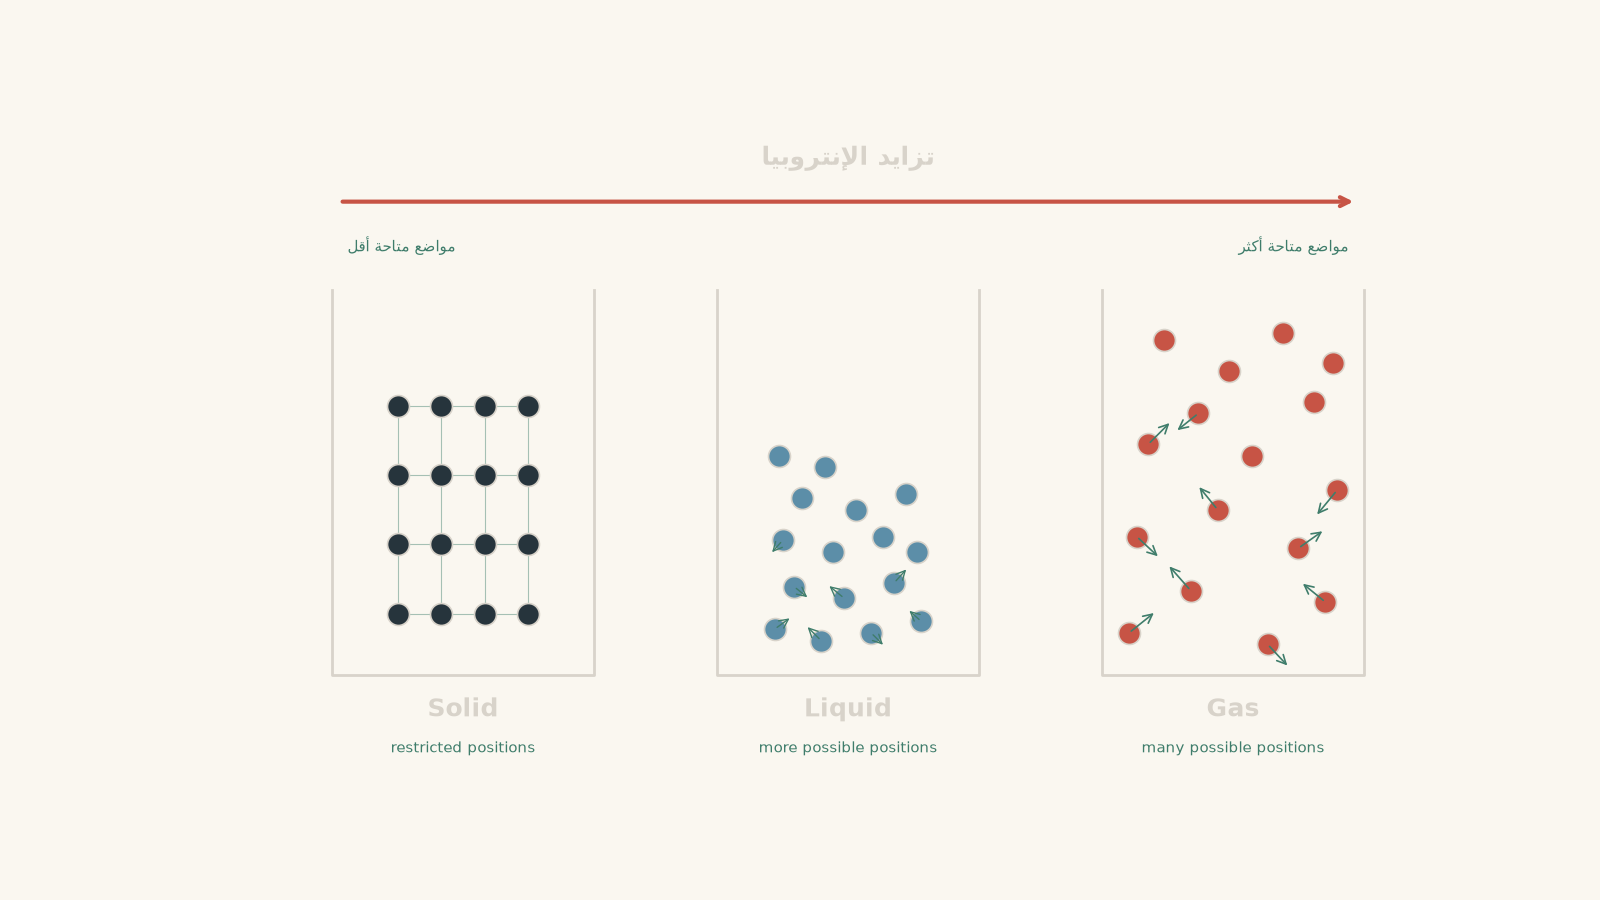
هذه تقريبًا هي الفكرة وراء الإنتروبيا. تكون إنتروبيا النظام أعلى عندما يمكن ترتيب جسيماته وطاقته ضمن عدد أكبر من الاحتمالات المجهرية المتاحة.
لكن لهذا التشبيه حدود. فالجزيئات تفعل أكثر بكثير من مجرد شغل مواضع مختلفة. يمكنها أن تتحرك انتقالياً، وتدور، وتهتز، وتوزع الطاقة بطرق مختلفة. وتشمل الإنتروبيا كل هذه الاحتمالات، لا مجرد أماكن وجود الجسيمات.
بالنسبة إلى تفاعل ما،
\[ \Delta S = S_{\text{النواتج}} - S_{\text{المتفاعلات}} \]
لذلك:
- \(\Delta S > 0\): تزداد الإنتروبيا
- \(\Delta S < 0\): تنخفض الإنتروبيا
تقاس الإنتروبيا المولية القياسية، \(S^\circ\)، عادةً بوحدة \(\text{J mol}^{-1}\text{ K}^{-1}\).
كما يُعبَّر عادةً عن إنتروبيا التفاعل، \(\Delta S^\circ\)، بوحدة \(\text{J mol}^{-1}\text{ K}^{-1}\)، وذلك بالنسبة إلى التفاعل كما هو مكتوب.
02كيفية التنبؤ بتغير الإنتروبيا من معادلة
عادةً لا تحتاج إلى بيانات الإنتروبيا لإجراء تنبؤ أولي.
بدلاً من ذلك، اقرأ المعادلة الموزونة باعتبارها وصفًا لما يحدث للجسيمات.
وغالبًا ما تكون أقوى دلالة هي المواد الغازية.
ابدأ بعدّ مولات الغاز
تتمتع جسيمات الغاز بحرية هائلة في الحركة داخل الوعاء. لذلك فإن تغيير كمية الغاز يميل إلى إحداث تأثير أكبر بكثير في الإنتروبيا مقارنةً بتغيير عدد الجسيمات في مادة صلبة.
احسب
\[ \Delta n_{\text{gas}} = \sum n_{\text{الغاز، النواتج}} - \sum n_{\text{الغاز، المتفاعلات}} \]
حيث يشير \(n_{\text{gas}}\) إلى الكمية الستوكيومترية للمواد الغازية في المعادلة الموزونة.
إذا كان \(\Delta n_{\text{gas}} > 0\)، فعادةً ما تزداد الإنتروبيا.
وإذا كان \(\Delta n_{\text{gas}} < 0\)، فعادةً ما تنخفض الإنتروبيا.
على سبيل المثال،
\[ \ce{CaCO3(s) -> CaO(s) + CO2(g)} \]
ينتج غازًا في موضع لم يكن فيه غاز من قبل.
وهذا سبب قوي للتنبؤ بأن
\[ \Delta S > 0 \]
وعلى النقيض من ذلك،
\[ \ce{2NO2(g) -> N2O4(g)} \]
يحوّل مولين من الغاز إلى مول واحد من الغاز، ولذلك فإن
\[ \Delta S < 0 \]
هو التنبؤ المنطقي.
ثم ابحث عن تغيرات الحالة الفيزيائية
بالنسبة إلى المادة نفسها وفي ظروف متقاربة، يكون النمط العام:
\[ S_{\text{الصلب}} < S_{\text{السائل}} < S_{\text{الغاز}} \]
تكون جسيمات المادة الصلبة محصورة في مواضع محدودة نسبيًا. ويمنحها السائل حرية أكبر. أما الغاز فيمنحها حرية انتقالية أكبر بكثير.
لذلك، تزيد هذه العمليات الإنتروبيا عمومًا:
\[ \ce{solid -> liquid -> gas} \]
بينما تقللها العمليات العكسية:
\[ \ce{gas -> liquid -> solid} \]
ولهذا يكون لتبخر المادة تغير موجب في الإنتروبيا، بينما يكون للتكاثف تغير سالب في الإنتروبيا.
ثم فكّر في عدد الجسيمات المستقلة المتاحة
إذا لم يحسم تغير كبير في كمية الغاز أو الحالة الفيزيائية المسألة، فانظر فيما إذا كانت الجسيمات تتحد أو تنفصل.
غالبًا ما يزيد التفكك والاختلاط عدد الترتيبات المتاحة. وغالبًا ما يقلله الارتباط بين الجسيمات.
لكن هذه الدلالة أضعف من قاعدة الغاز.
فعلى سبيل المثال، قد يمنح ذوبان مادة صلبة أيونية الأيونات حرية أكبر في الحركة، لكن جزيئات الماء قد تصبح أيضًا أكثر تنظيمًا حول هذه الأيونات. لذلك لا ينبغي اعتبار «وجود عدد أكبر من الجسيمات المذابة» قانونًا مطلقًا يضمن أن \(\Delta S > 0\).
ومن المفيد اتباع ترتيب القرار الآتي:
| ما الذي يتغير؟ | التنبؤ المعتاد للإنتروبيا |
|---|---|
| مولات أكثر من الغاز | يشير بقوة إلى \(\Delta S > 0\) |
| مولات أقل من الغاز | يشير بقوة إلى \(\Delta S < 0\) |
| تحول مادة صلبة أو سائلة إلى غاز | \(\Delta S > 0\) |
| تكاثف غاز أو تحوله إلى مادة صلبة | \(\Delta S < 0\) |
| انصهار مادة صلبة | \(\Delta S > 0\) |
| تجمد سائل | \(\Delta S < 0\) |
| اختلاط الجسيمات أو انفصالها إلى أنواع أكثر استقلالًا | غالبًا ما يزيد الإنتروبيا |
| لا تتغير مولات الغاز والحالات الفيزيائية إلا قليلًا | قد لا تكفي المعادلة وحدها |
هذا الصف الأخير مهم.
توفر لك المعادلة الموزونة نموذجًا للتنبؤ بالإنتروبيا. لكنها ليست صيغة سحرية لعدّ الجسيمات.
مثال محلول: هل يؤدي تكوين الأمونيا إلى زيادة الإنتروبيا؟
للتفاعل
\[ \ce{N2(g) + 3H2(g) -> 2NH3(g)} \]
يكون تغير الإنثالبي القياسي \(\Delta H^\circ = -92.4\text{ kJ mol}^{-1}\).
استخدم قيم الإنتروبيا المولية القياسية الآتية للتنبؤ بـ \(\Delta S^\circ\) ثم حسابها:
| المادة | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{N2(g)}\) | 191.5 |
| \(\ce{H2(g)}\) | 130.7 |
| \(\ce{NH3(g)}\) | 192.8 |
الخطوة 1
تحتوي المتفاعلات على
\[ 1 + 3 = 4\text{ مول غاز} \]
بينما تحتوي النواتج على
\[ 2\text{ مول غاز} \]
إذن،
\[ \Delta n_{\text{gas}} = 2 - 4 = -2 \]
تنخفض كمية الغاز بدرجة ملحوظة، لذلك نتنبأ بأن \(\Delta S^\circ < 0\).
الخطوة 2
\[ S^\circ_{\text{النواتج}} = 2(192.8) = 385.6\text{ J mol}^{-1}\text{ K}^{-1} \]
الخطوة 3
\[ \begin{aligned} S^\circ_{\text{المتفاعلات}} &=191.5+3(130.7)\\ &=583.6\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
الخطوة 4
\[ \begin{aligned} \Delta S^\circ &=S^\circ_{\text{النواتج}}-S^\circ_{\text{المتفاعلات}}\\ &=385.6-583.6\\ &=-198.0\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
تتفق النتيجة السالبة مع نموذجنا القائم على الجسيمات.
إذن، بالنسبة إلى هذا التفاعل،
\[ \Delta H^\circ < 0 \qquad\text{و}\qquad \Delta S^\circ < 0 \]
يطلق التفاعل حرارة، لكن النظام المتفاعل لديه عدد أقل من الترتيبات المجهرية المتاحة.
لا يوجد تناقض. فالإنثالبي والإنتروبيا يقيسان شيئين مختلفين.
03لماذا يمكن لعبارة «الإنتروبيا تعني الفوضى» أن تسبب لك مشكلات
عبارة «الإنتروبيا هي الفوضى» مفيدة لنحو ثلاثين ثانية.
ثم تبدأ في التسبب بالمشكلات.
قد تبدو غرفة نوم فوضوية دون أن يكون لها إنتروبيا ديناميكية حرارية يمكنك الحكم عليها بالنظر. فالكيمياء لا تقيس عدم الترتيب الظاهري.
الفكرة الأعمق هي عدد الطرق المجهرية التي يمكن أن تُرتب بها الجسيمات وطاقتها مع بقاء الحالة الكلية نفسها.
وهذا يفسر سبب امتلاك الغازات عادةً إنتروبيا مرتفعة. فجسيم الغاز يمكنه شغل نطاق هائل من المواضع، كما يمكن أن تكون له حالات عديدة ممكنة من الطاقة الانتقالية.
كما يفسر ذلك سبب زيادة إنتروبيا المادة عادةً عند تسخينها. فعند درجة حرارة أعلى، تصبح توزيعات طاقة أكثر متاحة حتى إن لم تتغير حالة المادة الفيزيائية.
لذلك استخدم «الفوضى» فقط كصورة أولية. وفي إجابة امتحانية، تكون أفكار مثل حرية أكبر للجسيمات، وتشتت أكبر للطاقة، وعدد أكبر من الترتيبات المجهرية المتاحة أكثر دقة.
04عندما لا يكون عدّ مولات الغاز كافيًا
انظر الآن إلى هذا التفاعل:
\[ \ce{CO(g) + H2O(g) -> CO2(g) + H2(g)} \]
تنبأ بـ \(\Delta S^\circ\) باستخدام مولات الغاز وحدها.
يوجد مولان من الغاز في كل جانب.
فهل يعني ذلك أن \(\Delta S^\circ = 0\)؟
لا. تساوي مولات الغاز يعني أن هذا الاختصار لم يعد مفيدًا. ولا يثبت أن قيم الإنتروبيا متساوية.
فللمواد المختلفة تراكيب جزيئية وكتل وروابط وحركات دورانية واهتزازية مختلفة. ولذلك تختلف أيضًا قيم الإنتروبيا المولية القياسية بينها.
عندما تُعطى لك البيانات، استخدمها.
بالنسبة إلى تفاعل عام،
\[ \Delta S^\circ = \sum nS^\circ_{\text{النواتج}} - \sum nS^\circ_{\text{المتفاعلات}} \]
حيث \(n\) هو المعامل الستوكيومتري، و\(S^\circ\) هي الإنتروبيا المولية القياسية لكل مادة.
مثال محلول: مولات غاز متساوية، لكن تغير الإنتروبيا ليس صفرًا
بالنسبة إلى
\[ \ce{CO(g) + H2O(g) -> CO2(g) + H2(g)} \]
يبلغ تغير الإنثالبي القياسي تقريبًا
\[ \Delta H^\circ = -41.2\text{ kJ mol}^{-1} \]
استخدم:
| المادة | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{CO(g)}\) | 197.7 |
| \(\ce{H2O(g)}\) | 188.8 |
| \(\ce{CO2(g)}\) | 213.7 |
| \(\ce{H2(g)}\) | 130.7 |
الخطوة 1
يوجد مولان من الغاز في كل جانب:
\[ \Delta n_{\text{gas}} = 2 - 2 = 0 \]
لذلك لا يستطيع عدّ مولات الغاز وحده تحديد إشارة \(\Delta S^\circ\).
وهذا لا يعني أن تغير الإنتروبيا يساوي صفرًا.
الخطوة 2
\[ \begin{aligned} S^\circ_{\text{النواتج}} &=213.7+130.7\\ &=344.4\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
الخطوة 3
\[ \begin{aligned} S^\circ_{\text{المتفاعلات}} &=197.7+188.8\\ &=386.5\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
الخطوة 4
\[ \begin{aligned} \Delta S^\circ &=344.4-386.5\\ &=-42.1\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
تنخفض الإنتروبيا رغم وجود العدد نفسه من المولات الغازية في جانبي المعادلة.
ومرة أخرى،
\[ \Delta H^\circ < 0 \qquad\text{و}\qquad \Delta S^\circ < 0 \]
لكن هاتين الإشارتين السالبتين تنشآن من فكرتين فيزيائيتين مختلفتين.
05لا يجب أن يتجه الإنثالبي والإنتروبيا في الاتجاه نفسه
جميع التركيبات الأربع للإشارات ممكنة.
| \(\Delta H\) | \(\Delta S\) | مثال على الحالة الفيزيائية |
|---|---|---|
| سالب | موجب | تنطلق الحرارة بينما تزداد حرية الجسيمات |
| سالب | سالب | تنطلق الحرارة بينما تقل حرية الجسيمات |
| موجب | موجب | تُمتص الطاقة بينما تزداد حرية الجسيمات |
| موجب | سالب | تُمتص الطاقة بينما تقل حرية الجسيمات |
على سبيل المثال، التحلل الحراري لكربونات الكالسيوم،
\[ \ce{CaCO3(s) -> CaO(s) + CO2(g)} \]
يتطلب طاقة، لذا يكون \(\Delta H > 0\)، لكنه ينتج غازًا، ما يرجح بقوة أن \(\Delta S > 0\).
أما تكوين الأمونيا،
\[ \ce{N2(g) + 3H2(g) -> 2NH3(g)} \]
فله \(\Delta H < 0\) و\(\Delta S < 0\).
أما تكوين الأوزون من الأكسجين،
\[ \ce{3O2(g) -> 2O3(g)} \]
فيتطلب طاقة ويقلل عدد جسيمات الغاز، فيعطي التركيبة المعاكسة: \(\Delta H > 0\) و\(\Delta S < 0\).
لا توجد قاعدة تقول إن التفاعل الطارد للحرارة يجب أن يزيد الإنتروبيا، أو إن التفاعل الماص للحرارة يجب أن يقللها.
06النظام والمحيط ليسا الشيء نفسه
هذا هو مصدر أحد الأخطاء المقنعة بشكل خاص.
قد يقول طالب:
التفاعل الطارد للحرارة يطلق الطاقة إلى المحيط، فتنتشر هذه الطاقة. ألا يعني ذلك أن الإنتروبيا تزداد؟
يمكن بالفعل أن تزداد إنتروبيا المحيط عندما يستقبل حرارة.
لكن عندما تحسب \(\Delta S^\circ\) من بيانات الإنتروبيا المولية القياسية لمعادلة كيميائية، فأنت تحسب تغير إنتروبيا نظام التفاعل.
وهاتان كميتان مختلفتان.
في تكوين الأمونيا، يفقد النظام إنتروبيا لأن أربعة مولات من الغاز تتحول إلى مولين.
وفي الوقت نفسه، لأن التفاعل طارد للحرارة، تنتقل الحرارة إلى المحيط. ويميل انتقال الحرارة هذا إلى زيادة إنتروبيا المحيط.
لذلك يمكن أن تكون العبارتان الآتيتان صحيحتين في الوقت نفسه:
- تنخفض إنتروبيا النظام؛
- تزداد إنتروبيا المحيط.
الحفاظ على وضوح الحد الفاصل بينهما يمنع كثيرًا من مفاهيم الديناميكا الحرارية من الاختلاط.
07خمسة أخطاء شائعة في الإنتروبيا تستحق الانتباه
أولًا، كون التفاعل طاردًا للحرارة لا يعني أن \(\Delta S > 0\). إشارة \(\Delta H\) لا تحدد إشارة \(\Delta S\).
ثانيًا، لا تكتفِ بعدّ عدد المواد المكتوبة في كل جانب. ففي
\[ \ce{CaCO3(s) -> CaO(s) + CO2(g)} \]
النقطة المهمة ليست مجرد أن «مادة واحدة تصبح مادتين». بل المهم هو تكوّن غاز.
ثالثًا، كون \(\Delta n_{\text{gas}} = 0\) لا يعني أن \(\Delta S = 0\). بل يعني أن أقوى قاعدة مختصرة أصبحت غير حاسمة.
رابعًا، لا تُعامل الإنتروبيا المولية القياسية \(S^\circ\) بالطريقة نفسها التي تُعامل بها إنثالبي التكوين القياسي. فقد يكون للعنصر في حالته القياسية
\[ \Delta H_f^\circ = 0 \]
بالتعريف، بينما لا تكون قيمة \(S^\circ\) له عند \(298\text{ K}\) مساوية للصفر.
وأخيرًا، التفاعل التلقائي ليس بالضرورة سريعًا. تصف الديناميكا الحرارية ما إذا كان التغير ملائمًا من ناحية الطاقة في ظروف محددة. أما سرعة التفاعل فتندرج تحت الحركية الكيميائية.
08حيث يلتقي الإنثالبي والإنتروبيا أخيرًا
لماذا نهتم أصلًا بإبقاء \(\Delta H\) و\(\Delta S\) منفصلين؟
لأن كون التفاعل تلقائيًا من الناحية الديناميكية الحرارية يعتمد عليهما معًا.
علاقة HSC هي
\[ \Delta G^\circ = \Delta H^\circ - T\Delta S^\circ \]
حيث:
- \(\Delta G^\circ\) هو تغير طاقة غيبس الحرة القياسية، وعادةً بوحدة \(\text{kJ mol}^{-1}\)
- \(\Delta H^\circ\) هو تغير الإنثالبي القياسي بوحدة \(\text{kJ mol}^{-1}\)
- \(T\) هي درجة الحرارة المطلقة بالكلفن، \(\text{K}\)
- \(\Delta S^\circ\) هو تغير الإنتروبيا القياسي
إذا كانت \(\Delta H^\circ\) بوحدة \(\text{kJ mol}^{-1}\)، فتذكر تحويل \(\Delta S^\circ\) من \(\text{J mol}^{-1}\text{ K}^{-1}\) إلى \(\text{kJ mol}^{-1}\text{ K}^{-1}\) قبل التعويض.
وفق المعالجة القياسية في HSC:
- \(\Delta G^\circ < 0\): التفاعل تلقائي ديناميكيًا حراريًا تحت الظروف القياسية
- \(\Delta G^\circ > 0\): التفاعل غير تلقائي ديناميكيًا حراريًا تحت الظروف القياسية
- \(\Delta G^\circ = 0\): الحد الفاصل بين الحالتين
وتوضح هذه المعادلة أيضًا سبب أهمية درجة الحرارة. إذ يُضرب إسهام الإنتروبيا في \(T\)، بينما لا يحدث ذلك لحد الإنثالبي.
09الأسئلة والحلول
السؤال 1
انظر إلى التحلل:
\[ \ce{CaCO3(s) -> CaO(s) + CO2(g)} \]
للتفاعل \(\Delta H^\circ = +178\text{ kJ mol}^{-1}\).
تنبأ بإشارتي \(\Delta H^\circ\) و\(\Delta S^\circ\)، واشرح ما تعنيه كل إشارة من الناحية الفيزيائية.
الحل 1
للتفاعل \(\Delta H^\circ > 0\)، ومن المتوقع أن يكون له \(\Delta S^\circ > 0\).
تغير الإنثالبي الموجب مُعطى مباشرةً:
\[ \Delta H^\circ = +178\text{ kJ mol}^{-1} \]
لذلك فالتفاعل ماص للحرارة. يمتص النظام المتفاعل طاقة على هيئة حرارة في ظروف الضغط الثابت.
أما بالنسبة إلى الإنتروبيا، فالمادة المتفاعلة صلبة بالكامل، بينما تشمل النواتج غاز \(\ce{CO2}\).
يتمتع الناتج الغازي بحرية حركة أكبر بكثير وبعدد أكبر بكثير من الترتيبات المجهرية المتاحة مقارنةً بالجسيمات المحصورة في المواد الصلبة. لذلك فإن إنتاج الغاز يشير بقوة إلى أن
\[ \Delta S^\circ > 0 \]
ومن الاختصارات المغرية القول إن الإنتروبيا تزداد لأن «مادة واحدة تصبح مادتين». ويصادف أن هذا يعطي الاتجاه الصحيح هنا، لكنه ليس السبب الحقيقي. التغير المهم هو تكوّن غاز.
السؤال 2
يتأكسد ثاني أكسيد الكبريت وفقًا للمعادلة
\[ \ce{2SO2(g) + O2(g) -> 2SO3(g)} \]
تغير الإنثالبي القياسي هو \(-198\text{ kJ mol}^{-1}\).
استخدم البيانات الآتية من أجل:
a. التنبؤ بإشارة \(\Delta S^\circ\) قبل حسابها
b. حساب \(\Delta S^\circ\)
c. توضيح سبب عدم وجود تناقض بين إشارتي \(\Delta H^\circ\) و\(\Delta S^\circ\).
| المادة | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{SO2(g)}\) | 248.2 |
| \(\ce{O2(g)}\) | 205.0 |
| \(\ce{SO3(g)}\) | 256.8 |
الحل 2
تنخفض الإنتروبيا، حيث \(\Delta S^\circ = -187.8\text{ J mol}^{-1}\text{ K}^{-1}\)، بينما يكون التفاعل طاردًا للحرارة لأن \(\Delta H^\circ < 0\).
ابدأ بالتنبؤ.
تحتوي المتفاعلات على
\[ 2 + 1 = 3\text{ مول غاز} \]
وتحتوي النواتج على
\[ 2\text{ مول غاز} \]
إذن،
\[ \Delta n_{\text{gas}} = 2 - 3 = -1 \]
لذلك نتنبأ بأن \(\Delta S^\circ < 0\).
والآن نحسبها:
\[ \Delta S^\circ = \sum nS^\circ_{\text{النواتج}} - \sum nS^\circ_{\text{المتفاعلات}} \]
النواتج:
\[ 2(256.8) = 513.6\text{ J mol}^{-1}\text{ K}^{-1} \]
المتفاعلات:
\[ \begin{aligned} 2(248.2)+205.0 &=496.4+205.0\\ &=701.4\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
إذن،
\[ \begin{aligned} \Delta S^\circ &=513.6-701.4\\ &=-187.8\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
تتفق النتيجة العددية مع التنبؤ الأصلي.
وفي الوقت نفسه،
\[ \Delta H^\circ = -198\text{ kJ mol}^{-1} \]
يعني أن النظام يطلق حرارة.
لا يوجد شرط يفرض أن تكون لـ \(\Delta H^\circ\) و\(\Delta S^\circ\) الإشارة نفسها. فالإنثالبي يصف انتقال الطاقة، بينما تصف الإنتروبيا مدى توفر الترتيبات المجهرية.
السؤال 3
ينظر طالب في التفاعل
\[ \ce{2H2(g) + O2(g) -> 2H2O(l)} \]
ويقول:
«بما أن التفاعل طارد للحرارة بقوة، فإن كمية كبيرة من الطاقة تنتشر، ولذلك لا بد أن تزداد إنتروبيا النظام المتفاعل.»
تغير الإنثالبي القياسي هو
\[ \Delta H^\circ = -571.6\text{ kJ mol}^{-1} \]
والإنتروبيات المولية القياسية هي:
| المادة | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{H2(g)}\) | 130.7 |
| \(\ce{O2(g)}\) | 205.2 |
| \(\ce{H2O(l)}\) | 69.9 |
قيّم ادعاء الطالب. احسب \(\Delta S^\circ\) واشرح ما الذي خلط بينه.
الحل 3
ادعاء الطالب غير صحيح: للنظام المتفاعل \(\Delta S^\circ = -326.8\text{ J mol}^{-1}\text{ K}^{-1}\)، رغم أن التفاعل طارد للحرارة بقوة.
تعطينا المعادلة الموزونة بالفعل تنبؤًا قويًا.
ثلاثة مولات من الغاز،
\[ 2\ce{H2(g)}+\ce{O2(g)} \]
تتحول إلى ماء سائل. ومن المتوقع أن يؤدي فقدان كل تلك الحرية المرتبطة بالحالة الغازية إلى انخفاض كبير في الإنتروبيا.
احسب إنتروبيا النواتج:
\[ 2(69.9) = 139.8\text{ J mol}^{-1}\text{ K}^{-1} \]
احسب إنتروبيا المتفاعلات:
\[ \begin{aligned} 2(130.7)+205.2 &=261.4+205.2\\ &=466.6\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
إذن،
\[ \begin{aligned} \Delta S^\circ &=139.8-466.6\\ &=-326.8\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
النتيجة السالبة كبيرة لأن جسيمات غازية تتحول إلى سائل.
لقد خلط الطالب بين النظام والمحيط.
لأن
\[ \Delta H^\circ = -571.6\text{ kJ mol}^{-1} \]
فإن النظام يطلق الحرارة إلى محيطه. ويمكن لهذا الانتقال أن يزيد إنتروبيا المحيط.
لكن \(\Delta S^\circ\) المحسوبة من المواد الموجودة في المعادلة تشير إلى النظام المتفاعل. وإنتروبيته تنخفض.
الفكرة المغرية معقولة لأن الطاقة المنطلقة تنتشر فعلًا خارج النظام. والخطأ هو ربط تلك الملاحظة بتغير الإنتروبيا الخطأ.
السؤال 4
بالنسبة إلى الاتزان
\[ \ce{2NO2(g) <=> N2O4(g)} \]
افترض أن
\[ \Delta H^\circ = -57.2\text{ kJ mol}^{-1} \]
و
\[ \Delta S^\circ = -175.8\text{ J mol}^{-1}\text{ K}^{-1} \]
تبقيان ثابتتين تقريبًا ضمن مجال درجات الحرارة المدروس.
a. اشرح لماذا تبدو إشارة \(\Delta S^\circ\) منطقية اعتمادًا على المعادلة الموزونة.
b. احسب درجة الحرارة التي يكون عندها \(\Delta G^\circ = 0\).
c. احسب \(\Delta G^\circ\) عند \(250\text{ K}\) و\(400\text{ K}\).
d. اشرح لماذا يؤدي رفع درجة الحرارة في النهاية إلى تغيير الاتجاه الديناميكي الحراري الذي يفضله التفاعل.
الحل 4
للتفاعل الأمامي \(\Delta S^\circ < 0\)، وتصل \(\Delta G^\circ = 0\) عند نحو \(325\text{ K}\)، ويكون التفاعل تلقائيًا ديناميكيًا حراريًا تحت الظروف القياسية عند \(250\text{ K}\)، وغير تلقائي تحت الظروف القياسية عند \(400\text{ K}\).
في الجزء a، يتحول مولان من الغاز إلى مول واحد من الغاز:
\[ \Delta n_{\text{gas}} = 1 - 2 = -1 \]
لذلك يُتوقع انخفاض الإنتروبيا. إذ يصبح لدى الجسيمات عدد أقل من ترتيبات الحالة الغازية المتاحة بعد تكوّن الثنائي.
بالنسبة إلى حسابات طاقة غيبس الحرة، حوّل الإنتروبيا أولًا إلى \(\text{kJ mol}^{-1}\text{ K}^{-1}\):
\[ -175.8\text{ J mol}^{-1}\text{ K}^{-1} = -0.1758\text{ kJ mol}^{-1}\text{ K}^{-1} \]
عند نقطة التحول،
\[ \Delta G^\circ = \Delta H^\circ - T\Delta S^\circ = 0 \]
إذن
\[ T = \frac{\Delta H^\circ}{\Delta S^\circ} \]
بالتعويض:
\[ \begin{aligned} T &=\frac{-57.2}{-0.1758}\\ &=325.4\text{ K} \end{aligned} \]
إذن درجة حرارة التحول تساوي تقريبًا
\[ T = 325\text{ K} \]
عند \(250\text{ K}\):
\[ \begin{aligned} \Delta G^\circ &=-57.2-250(-0.1758)\\ &=-57.2+43.95\\ &=-13.25\text{ kJ mol}^{-1} \end{aligned} \]
بما أن \(\Delta G^\circ < 0\)، يكون التفاعل الأمامي تلقائيًا ديناميكيًا حراريًا تحت الظروف القياسية عند \(250\text{ K}\).
عند \(400\text{ K}\):
\[ \begin{aligned} \Delta G^\circ &=-57.2-400(-0.1758)\\ &=-57.2+70.32\\ &=+13.12\text{ kJ mol}^{-1} \end{aligned} \]
بما أن \(\Delta G^\circ > 0\)، يكون التفاعل الأمامي غير تلقائي ديناميكيًا حراريًا تحت الظروف القياسية عند \(400\text{ K}\).
قد يكون من المغري التنبؤ بأن التفاعل الطارد للحرارة ينبغي ببساطة أن يظل ملائمًا مع ارتفاع درجة الحرارة. لكن ذلك يتجاهل حد الإنتروبيا.
هنا،
\[ \Delta S^\circ < 0 \]
ولذلك فإن
\[ -T\Delta S^\circ \]
موجب. ومع زيادة \(T\)، يكبر هذا الإسهام الموجب ويعارض بشكل متزايد حد الإنثالبي السالب.
عند درجات الحرارة المنخفضة، يهيمن \(\Delta H^\circ\) السالب والملائم. وعند درجات حرارة مرتفعة بما يكفي، تصبح عقوبة الإنتروبيا هي المسيطرة بدلًا من ذلك.
السؤال 5
يحدث تفاعل افتراضي عبر خطوتين:
\[ \ce{A(s) -> B(g)} \]
حيث
\[ \Delta H_1^\circ = +90\text{ kJ mol}^{-1} \]
و
\[ \Delta S_1^\circ = +180\text{ J mol}^{-1}\text{ K}^{-1} \]
ثم
\[ \ce{B(g) + C(g) -> D(g)} \]
حيث
\[ \Delta H_2^\circ = -60\text{ kJ mol}^{-1} \]
و
\[ \Delta S_2^\circ = -130\text{ J mol}^{-1}\text{ K}^{-1} \]
لا يظهر الوسيط \(\ce{B(g)}\) في التفاعل الكلي.
a. اكتب التفاعل الكلي واحسب \(\Delta H^\circ\) و\(\Delta S^\circ\) له.
b. يقول طالب إن تغير الإنتروبيا الكلي يجب أن يساوي صفرًا لأن هناك مولًا واحدًا من الغاز في كل جانب. اشرح الخطأ.
c. بافتراض ثبات \(\Delta H^\circ\) و\(\Delta S^\circ\)، أوجد درجة الحرارة التي يكون عندها \(\Delta G^\circ = 0\). وحدد إشارة \(\Delta G^\circ\) عند \(500\text{ K}\) و\(800\text{ K}\).
d. يُعكس التفاعل الكلي. اذكر الإشارتين الجديدتين لـ \(\Delta H^\circ\) و\(\Delta S^\circ\)، وحدد مجال درجات الحرارة الذي يكون فيه التفاعل العكسي تلقائيًا ديناميكيًا حراريًا تحت الظروف القياسية.
e. بدلًا من عكسه، تُضاعَف المعادلة الأصلية الموزونة. اشرح ما يحدث لـ \(\Delta H^\circ\)، و\(\Delta S^\circ\)، و\(\Delta G^\circ\)، ودرجة حرارة التحول.
الحل 5
التفاعل الكلي هو \(\ce{A(s) + C(g) -> D(g)}\)، وله \(\Delta H^\circ = +30\text{ kJ mol}^{-1}\) و\(\Delta S^\circ = +50\text{ J mol}^{-1}\text{ K}^{-1}\)؛ ويصبح تلقائيًا ديناميكيًا حراريًا فوق \(600\text{ K}\). وعكسه يعكس إشارتي الكميتين الديناميكيتين الحراريتين ويجعله تلقائيًا تحت \(600\text{ K}\). أما مضاعفة المعادلة فتضاعف \(\Delta H^\circ\)، و\(\Delta S^\circ\)، و\(\Delta G^\circ\)، لكنها لا تغير درجة حرارة التحول.
ابدأ بجمع الخطوتين:
\[ \ce{A(s) -> B(g)} \]
\[ \ce{B(g) + C(g) -> D(g)} \]
يظهر الوسيط \(\ce{B(g)}\) في جهتين متقابلتين فيُختصر، فنحصل على
\[ \ce{A(s) + C(g) -> D(g)} \]
كل من الإنثالبي والإنتروبيا دالة حالة، لذلك يمكن جمع تغيراتهما عبر الخطوات.
بالنسبة إلى الإنثالبي:
\[ \begin{aligned} \Delta H^\circ &=\Delta H_1^\circ+\Delta H_2^\circ\\ &=90+(-60)\\ &=+30\text{ kJ mol}^{-1} \end{aligned} \]
وبالنسبة إلى الإنتروبيا:
\[ \begin{aligned} \Delta S^\circ &=\Delta S_1^\circ+\Delta S_2^\circ\\ &=180+(-130)\\ &=+50\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
إذن التفاعل الكلي ماص للحرارة وتزداد فيه الإنتروبيا.
بالنسبة إلى الجزء b، فإن عدّ الطالب لمولات الغاز صحيح:
\[ \Delta n_{\text{gas}} = 1 - 1 = 0 \]
لكن استنتاجه ليس صحيحًا.
تساوي مولات الغاز يعني أن اختصار عدّ الغاز لا يستطيع التنبؤ بالإشارة. ولا يعني أن تغير الإنتروبيا يساوي صفرًا.
كما أن التفاعل الكلي يستهلك مادة صلبة، والمواد الفعلية الموجودة في كل جانب لها قيم مختلفة من الإنتروبيا المولية القياسية. وتوضح بيانات الخطوتين أن تغير الإنتروبيا الصافي هو
\[ +50\text{ J mol}^{-1}\text{ K}^{-1} \]
والقيد الدقيق الذي يجعل الاختصار غير صالح هنا هو أن الإنتروبيا تعتمد على الحالات المجهرية الفعلية المتاحة للمواد، وليس فقط على عدد معاملات الغازات.
بالنسبة إلى الجزء c، حوّل تغير الإنتروبيا:
\[ 50\text{ J mol}^{-1}\text{ K}^{-1} = 0.050\text{ kJ mol}^{-1}\text{ K}^{-1} \]
عند نقطة التحول،
\[ 0 = \Delta H^\circ - T\Delta S^\circ \]
إذن
\[ \begin{aligned} T &=\frac{30}{0.050}\\ &=600\text{ K} \end{aligned} \]
عند \(500\text{ K}\):
\[ \begin{aligned} \Delta G^\circ &=30-500(0.050)\\ &=30-25\\ &=+5\text{ kJ mol}^{-1} \end{aligned} \]
لذلك يكون التفاعل غير تلقائي ديناميكيًا حراريًا تحت الظروف القياسية.
عند \(800\text{ K}\):
\[ \begin{aligned} \Delta G^\circ &=30-800(0.050)\\ &=30-40\\ &=-10\text{ kJ mol}^{-1} \end{aligned} \]
لذلك يكون التفاعل تلقائيًا ديناميكيًا حراريًا تحت الظروف القياسية.
هذا تفاعل تكون فيه كل من
\[ \Delta H^\circ > 0 \qquad\text{و}\qquad \Delta S^\circ > 0 \]
عند درجة حرارة منخفضة، يهيمن حد الإنثالبي الموجب. وعند درجة حرارة مرتفعة، تصبح القيمة السالبة المتزايدة لـ \(-T\Delta S^\circ\) كبيرة بما يكفي للتغلب عليه.
بالنسبة إلى الجزء d، يؤدي عكس التفاعل إلى عكس إشارات جميع تغيرات التفاعل:
\[ \Delta H^\circ = -30\text{ kJ mol}^{-1} \]
و
\[ \Delta S^\circ = -50\text{ J mol}^{-1}\text{ K}^{-1} \]
بالنسبة إلى التفاعل العكسي،
\[ \Delta G^\circ = -30 - T(-0.050) \]
أو
\[ \Delta G^\circ = -30 + 0.050T \]
وتظل نقطة التحول عند \(600\text{ K}\).
أقل من \(600\text{ K}\)،
\[ \Delta G^\circ < 0 \]
لذلك يكون التفاعل العكسي تلقائيًا ديناميكيًا حراريًا تحت الظروف القياسية.
فوق \(600\text{ K}\)،
\[ \Delta G^\circ > 0 \]
لذلك يكون غير تلقائي تحت الظروف القياسية.
بالنسبة إلى الجزء e، فإن مضاعفة المعادلة الأصلية تضاعف مقدار التغير الكيميائي الموصوف.
لذلك،
\[ \Delta H^\circ = +60\text{ kJ mol}^{-1} \]
و
\[ \Delta S^\circ = +100\text{ J mol}^{-1}\text{ K}^{-1} \]
وعند أي درجة حرارة مختارة، تتضاعف \(\Delta G^\circ\) أيضًا لأن
\[ \Delta G^\circ = \Delta H^\circ - T\Delta S^\circ \]
وكلا الحدين قد تضاعف.
لكن درجة حرارة التحول هي
\[ T = \frac{\Delta H^\circ}{\Delta S^\circ} \]
ولذلك فإن مضاعفة كل من البسط والمقام لا تغير شيئًا:
\[ T = \frac{60}{0.100} = 600\text{ K} \]
وهذا هو الخطأ الأخير الذي يجب الانتباه له. فالكميات الديناميكية الحرارية مثل \(\Delta H^\circ\)، و\(\Delta S^\circ\)، و\(\Delta G^\circ\) تتناسب طرديًا عندما تضرب معادلة كيميائية في عامل ما. أما درجة الحرارة الفيزيائية التي يتوازن عندها إسهاما الإنثالبي والإنتروبيا فلا تتغير.
10ما الذي يتيح لك هذا فهمه بعد ذلك؟
بمجرد أن تتمكن من إبقاء الإنثالبي والإنتروبيا منفصلين، تتوقف طاقة غيبس الحرة عن أن تبدو مجرد معادلة يجب حفظها.
يخبرك \(\Delta H\) بالتكلفة أو الفائدة الطاقية للتفاعل. ويخبرك \(\Delta S\) بكيفية تغير عدد الترتيبات المجهرية المتاحة وتوزيعها. وتحدد درجة الحرارة مدى قوة إسهام تغير الإنتروبيا من خلال \(T\Delta S\).
وهذا يقودك إلى السؤال المفيد التالي: ليس فقط «هل تزداد الإنتروبيا؟»، بل عند أي درجات حرارة سيهيمن الإنثالبي أو الإنتروبيا على الاتجاه الديناميكي الحراري للتفاعل؟
وهذا هو الجسر الذي يربط التنبؤات المتعلقة بالإنتروبيا بطاقة غيبس الحرة، وتلقائية التفاعل، وفي النهاية بالاتزان الكيميائي.