
Biến thiên Entropy và Enthalpy: Giải thích Hóa học HSC
Tìm hiểu sự khác nhau giữa enthalpy và entropy, cách dự đoán biến thiên entropy từ phương trình cân bằng và khi nào việc đếm số mol khí là chưa đủ.
Giả sử khí nitơ và khí hiđro phản ứng tạo thành amoniac:
\[
\ce{N2(g) + 3H2(g) -> 2NH3(g)}
\]
Phản ứng giải phóng nhiệt. Một dự đoán rất dễ xuất hiện là: “Năng lượng đang được giải phóng, vậy entropy chắc chắn phải tăng.”
Trước khi đi xa hơn, hãy chỉ nhìn vào phương trình đã cân bằng. Bốn mol khí trở thành hai mol khí. Bạn sẽ dự đoán các chất phản ứng có nhiều cách sắp xếp khả dĩ hơn sau phản ứng, hay ít hơn?
Ít hơn. Entropy của hệ giảm, mặc dù phản ứng là tỏa nhiệt.
Mâu thuẫn tưởng chừng này chính là lý do enthalpy và entropy cần có những tên gọi riêng. Chúng trả lời những câu hỏi khác nhau.
01Enthalpy và entropy đo những đại lượng khác nhau
Đối với một phản ứng hóa học, enthalpy liên quan đến sự truyền năng lượng.
Entropy liên quan đến số cách sắp xếp vi mô của vật chất và năng lượng mà hệ có thể tiếp cận.
Hai ý tưởng này có liên quan với nhau khi cuối cùng ta xét liệu một phản ứng có tự diễn biến về mặt nhiệt động lực học hay không, nhưng chúng không thể thay thế cho nhau.
Enthalpy: hệ đã nhận hay mất năng lượng dưới dạng nhiệt?
Enthalpy được ký hiệu là \(H\). Đối với một phản ứng, chúng ta thường quan tâm đến độ biến thiên enthalpy:
\[
\Delta H = H_{\text{sản phẩm}} – H_{\text{chất phản ứng}}
\]
Trong các điều kiện áp suất không đổi thường dùng trong hóa học, \(\Delta H\) tương ứng với lượng nhiệt mà hệ hấp thụ hoặc giải phóng.
- \(\Delta H < 0\): phản ứng tỏa nhiệt. Hệ giải phóng nhiệt.
- \(\Delta H > 0\): phản ứng thu nhiệt. Hệ hấp thụ nhiệt.
Ví dụ, nếu
\[
\Delta H^\circ = -92.4\text{ kJ mol}^{-1}
\]
dấu âm cho biết phản ứng giải phóng 92,4 kJ nhiệt trên mỗi mol phản ứng như được viết trong phương trình.
Chỉ riêng thông tin này không cho biết entropy tăng hay giảm.
Entropy: có bao nhiêu cách sắp xếp vi mô khả dĩ?
Entropy được ký hiệu là \(S\).
Hãy tưởng tượng một buổi dạ hội của trường với sơ đồ chỗ ngồi cực kỳ nghiêm ngặt. Mỗi học sinh có một chỗ ngồi được chỉ định. Bây giờ hãy tưởng tượng sơ đồ chỗ ngồi biến mất và mọi người có thể tự do di chuyển quanh hội trường. Đột nhiên, cùng một nhóm người có nhiều cách sắp xếp khả dĩ hơn rất nhiều.
Nếu mở cửa để mọi người có thể di chuyển trên cả một sân vận động, số cách sắp xếp khả dĩ lại càng lớn hơn.
Đó gần đúng là ý tưởng đằng sau entropy. Một hệ có entropy cao hơn khi các hạt và năng lượng của nó có thể được phân bố theo nhiều trạng thái vi mô khả dĩ hơn mà hệ có thể tiếp cận.
Phép so sánh này có giới hạn. Các phân tử không chỉ chiếm những vị trí khác nhau. Chúng còn có thể chuyển động tịnh tiến, quay, dao động và phân bố năng lượng theo nhiều cách khác nhau. Entropy bao gồm tất cả những khả năng đó, chứ không chỉ vị trí của các hạt.
Đối với một phản ứng,
\[
\Delta S = S_{\text{sản phẩm}} – S_{\text{chất phản ứng}}
\]
do đó:
- \(\Delta S > 0\): entropy tăng
- \(\Delta S < 0\): entropy giảm
Entropy mol chuẩn, \(S^\circ\), thường được đo bằng \(\text{J mol}^{-1}\text{ K}^{-1}\).
Entropy phản ứng, \(\Delta S^\circ\), cũng thường được biểu diễn bằng \(\text{J mol}^{-1}\text{ K}^{-1}\), ứng với phản ứng như được viết.
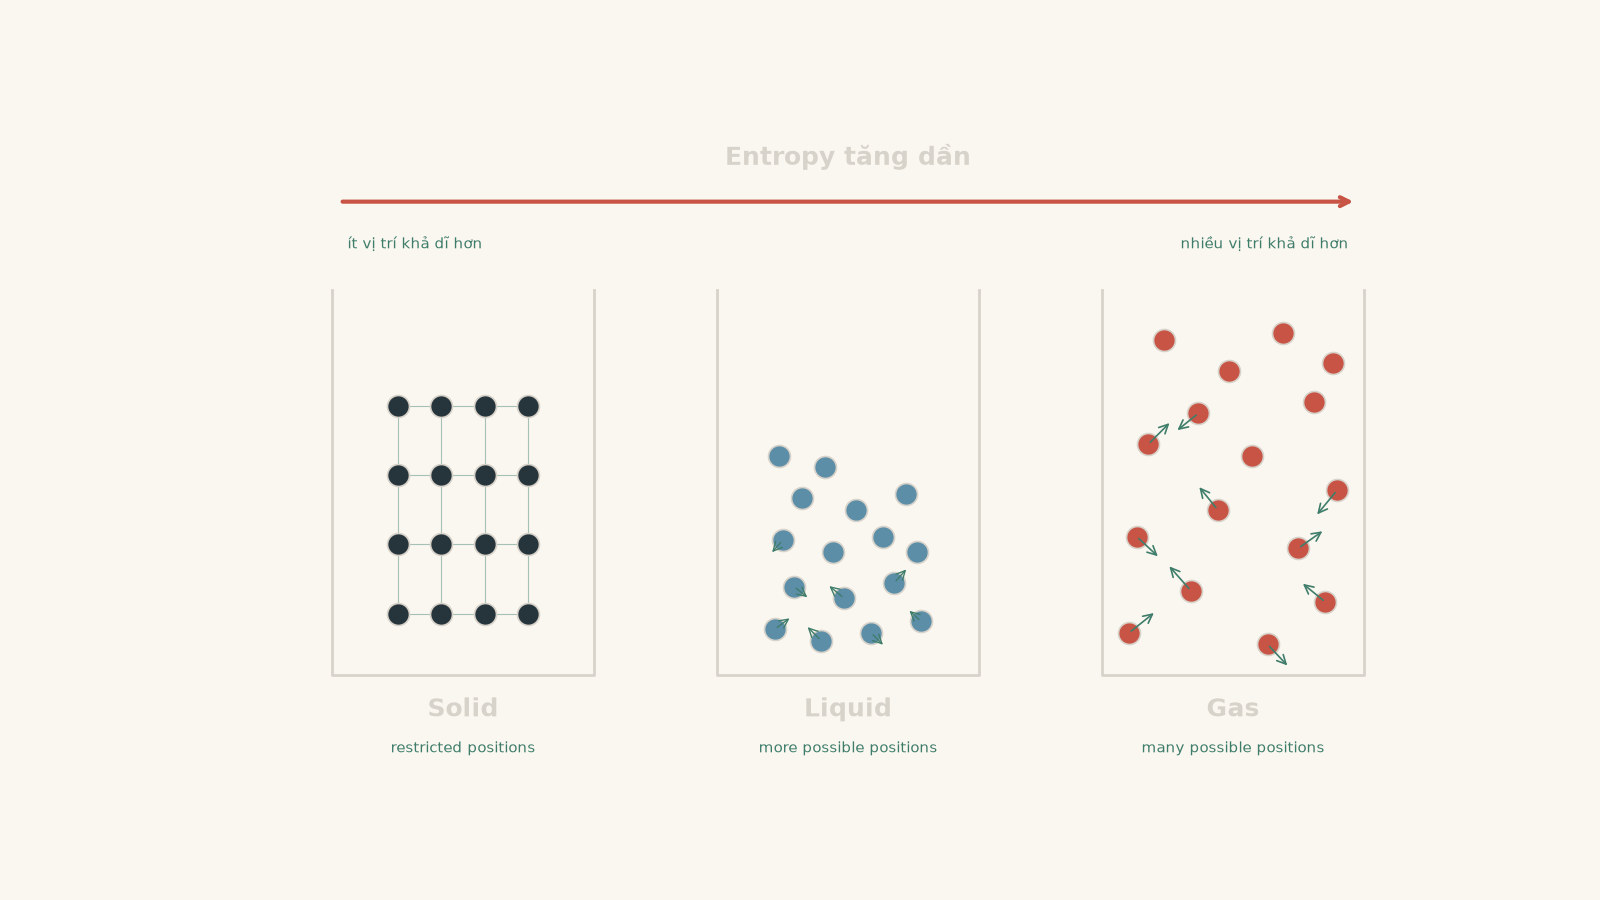
02Cách dự đoán độ biến thiên entropy từ một phương trình
Thông thường bạn không cần dữ liệu entropy để đưa ra dự đoán ban đầu.
Thay vào đó, hãy đọc phương trình đã cân bằng như một mô tả về những gì đang xảy ra với các hạt.
Dấu hiệu mạnh nhất thường là các chất ở trạng thái khí.
Bắt đầu bằng cách đếm số mol khí
Các hạt khí có mức độ tự do rất lớn để chuyển động trong bình chứa. Vì vậy, sự thay đổi lượng khí thường tạo ra ảnh hưởng đến entropy lớn hơn nhiều so với việc thay đổi số hạt trong chất rắn.
Tính
\[
\Delta n_{\text{khí}}
=
\sum n_{\text{khí, sản phẩm}}
–
\sum n_{\text{khí, chất phản ứng}}
\]
trong đó \(n_{\text{khí}}\) là lượng theo hệ số tỉ lượng của các chất khí trong phương trình đã cân bằng.
Nếu \(\Delta n_{\text{khí}} > 0\), entropy thường sẽ tăng.
Nếu \(\Delta n_{\text{khí}} < 0\), entropy thường sẽ giảm.
Ví dụ,
\[
\ce{CaCO3(s) -> CaO(s) + CO2(g)}
\]
tạo ra một chất khí trong khi trước đó không có chất khí.
Đó là một lý do mạnh để dự đoán
\[
\Delta S > 0
\]
Ngược lại,
\[
\ce{2NO2(g) -> N2O4(g)}
\]
biến hai mol khí thành một mol khí, vì vậy
\[
\Delta S < 0
\]
là dự đoán hợp lý.
Sau đó xem xét sự thay đổi trạng thái
Đối với cùng một chất trong các điều kiện tương đương, xu hướng chung là
\[
S_{\text{rắn}} < S_{\text{lỏng}} < S_{\text{khí}}
\]
Các hạt trong chất rắn bị giới hạn ở những vị trí tương đối cố định. Chất lỏng cho chúng nhiều tự do hơn. Chất khí cho chúng mức độ tự do chuyển động tịnh tiến lớn hơn rất nhiều.
Vì vậy, các quá trình sau nhìn chung làm entropy tăng:
\[
\ce{solid -> liquid -> gas}
\]
và các quá trình ngược lại làm entropy giảm:
\[
\ce{gas -> liquid -> solid}
\]
Đó là lý do sự hóa hơi có độ biến thiên entropy dương, còn sự ngưng tụ có độ biến thiên entropy âm.
Sau đó xem xét có bao nhiêu hạt độc lập
Nếu không có thay đổi lớn về lượng khí hoặc trạng thái đủ để quyết định câu trả lời, hãy xem xét liệu các hạt đang kết hợp lại hay tách ra.
Sự phân ly và trộn lẫn thường làm tăng số cách sắp xếp khả dĩ có thể tiếp cận. Sự kết hợp thường làm giảm số này.
Tuy nhiên, dấu hiệu này yếu hơn quy tắc về chất khí.
Ví dụ, khi một chất rắn ion hòa tan, các ion có thể có nhiều tự do chuyển động hơn, nhưng các phân tử nước cũng có thể trở nên có trật tự hơn xung quanh các ion đó. Bạn không nên coi “nhiều hạt hòa tan hơn” là một định luật tuyệt đối đảm bảo \(\Delta S > 0\).
Một thứ tự ra quyết định hữu ích là:
| Điều gì thay đổi? | Dự đoán entropy điển hình |
|---|---|
| Nhiều mol khí hơn | Gợi ý mạnh rằng \(\Delta S > 0\) |
| Ít mol khí hơn | Gợi ý mạnh rằng \(\Delta S < 0\) |
| Chất rắn hoặc chất lỏng trở thành khí | \(\Delta S > 0\) |
| Khí ngưng tụ hoặc tạo thành chất rắn | \(\Delta S < 0\) |
| Chất rắn nóng chảy | \(\Delta S > 0\) |
| Chất lỏng đông đặc | \(\Delta S < 0\) |
| Các hạt trộn lẫn hoặc tách thành nhiều tiểu phân độc lập hơn | Thường làm entropy tăng |
| Số mol khí và trạng thái hầu như không thay đổi | Chỉ riêng phương trình có thể chưa đủ |
Hàng cuối cùng đó rất quan trọng.
Phương trình đã cân bằng cung cấp cho bạn một mô hình để dự đoán entropy. Nó không phải là một công thức đếm hạt thần kỳ.
Ví dụ có lời giải: Việc tạo thành amoniac có làm entropy tăng không?
Đối với phản ứng
\[
\ce{N2(g) + 3H2(g) -> 2NH3(g)}
\]
độ biến thiên enthalpy chuẩn là \(\Delta H^\circ = -92.4\text{ kJ mol}^{-1}\).
Sử dụng các entropy mol chuẩn sau để dự đoán rồi tính \(\Delta S^\circ\):
| Chất | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{N2(g)}\) | 191.5 |
| \(\ce{H2(g)}\) | 130.7 |
| \(\ce{NH3(g)}\) | 192.8 |
Bước 1
Các chất phản ứng chứa
\[
1 + 3 = 4\text{ mol khí}
\]
trong khi các sản phẩm chứa
\[
2\text{ mol khí}
\]
Do đó,
\[
\Delta n_{\text{khí}} = 2 – 4 = -2
\]
Lượng khí giảm đáng kể, vì vậy ta dự đoán \(\Delta S^\circ < 0\).
Bước 2
\[
S^\circ_{\text{sản phẩm}}
=
2(192.8)
=
385.6\text{ J mol}^{-1}\text{ K}^{-1}
\]
Bước 3
\[
\begin{aligned}
S^\circ_{\text{chất phản ứng}}
&=191.5+3(130.7)\\
&=583.6\text{ J mol}^{-1}\text{ K}^{-1}
\end{aligned}
\]
Bước 4
\[
\begin{aligned}
\Delta S^\circ
&=S^\circ_{\text{sản phẩm}}-S^\circ_{\text{chất phản ứng}}\\
&=385.6-583.6\\
&=-198.0\text{ J mol}^{-1}\text{ K}^{-1}
\end{aligned}
\]
Kết quả âm phù hợp với mô hình hạt của chúng ta.
Vì vậy, đối với phản ứng này,
\[
\Delta H^\circ < 0
\qquad\text{và}\qquad
\Delta S^\circ < 0
\]
Phản ứng giải phóng nhiệt, nhưng hệ phản ứng có ít cách sắp xếp vi mô khả dĩ hơn mà nó có thể tiếp cận.
Không có mâu thuẫn nào. Enthalpy và entropy đang đo những đại lượng khác nhau.
03Vì sao “entropy nghĩa là sự hỗn loạn” có thể khiến bạn gặp rắc rối
“Entropy là sự hỗn loạn” hữu ích trong khoảng ba mươi giây.
Sau đó, nó bắt đầu gây ra vấn đề.
Một phòng ngủ có thể trông bừa bộn mà bạn không thể nhìn bằng mắt rồi đánh giá entropy nhiệt động lực học của nó. Hóa học không đo mức độ bừa bộn.
Ý tưởng sâu hơn là số cách vi mô mà các hạt và năng lượng của chúng có thể được sắp xếp trong khi vẫn tạo ra cùng một trạng thái vĩ mô.
Điều này giải thích vì sao chất khí thường có entropy cao. Một hạt khí có thể chiếm một phạm vi vị trí cực kỳ lớn và có nhiều trạng thái năng lượng tịnh tiến khả dĩ.
Nó cũng giải thích vì sao làm nóng một chất thường làm entropy của chất đó tăng. Ở nhiệt độ cao hơn, nhiều cách phân bố năng lượng hơn trở nên khả dĩ, ngay cả khi chất không thay đổi trạng thái.
Vì vậy, chỉ nên dùng “sự hỗn loạn” như một hình dung ban đầu. Trong phần giải thích của bài thi, những ý như mức độ tự do lớn hơn của các hạt, năng lượng phân tán rộng hơn, và nhiều cách sắp xếp vi mô khả dĩ hơn là chính xác hơn.
04Khi đếm số mol khí là chưa đủ
Bây giờ hãy xét phản ứng này:
\[
\ce{CO(g) + H2O(g) -> CO2(g) + H2(g)}
\]
Hãy dự đoán \(\Delta S^\circ\) chỉ dựa trên số mol khí.
Có hai mol khí ở mỗi vế.
Vậy \(\Delta S^\circ = 0\) phải không?
Không. Số mol khí bằng nhau có nghĩa là phương pháp rút gọn này không còn giúp ích. Điều đó không chứng minh rằng các entropy bằng nhau.
Các chất khác nhau có cấu trúc phân tử, khối lượng, liên kết, chuyển động quay và chuyển động dao động khác nhau. Vì vậy, entropy mol chuẩn của chúng cũng khác nhau.
Khi có dữ liệu, hãy sử dụng dữ liệu đó.
Đối với một phản ứng tổng quát,
\[
\Delta S^\circ
=
\sum nS^\circ_{\text{sản phẩm}}
–
\sum nS^\circ_{\text{chất phản ứng}}
\]
trong đó \(n\) là hệ số tỉ lượng và \(S^\circ\) là entropy mol chuẩn của mỗi chất.
Ví dụ có lời giải: Số mol khí bằng nhau, nhưng độ biến thiên entropy không bằng không
Đối với
\[
\ce{CO(g) + H2O(g) -> CO2(g) + H2(g)}
\]
độ biến thiên enthalpy chuẩn xấp xỉ
\[
\Delta H^\circ = -41.2\text{ kJ mol}^{-1}
\]
Sử dụng:
| Chất | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{CO(g)}\) | 197.7 |
| \(\ce{H2O(g)}\) | 188.8 |
| \(\ce{CO2(g)}\) | 213.7 |
| \(\ce{H2(g)}\) | 130.7 |
Bước 1
Có hai mol khí ở mỗi vế:
\[
\Delta n_{\text{khí}} = 2 – 2 = 0
\]
Vì vậy, chỉ đếm số mol khí không thể xác định dấu của \(\Delta S^\circ\).
Điều đó không có nghĩa là độ biến thiên entropy bằng không.
Bước 2
\[
\begin{aligned}
S^\circ_{\text{sản phẩm}}
&=213.7+130.7\\
&=344.4\text{ J mol}^{-1}\text{ K}^{-1}
\end{aligned}
\]
Bước 3
\[
\begin{aligned}
S^\circ_{\text{chất phản ứng}}
&=197.7+188.8\\
&=386.5\text{ J mol}^{-1}\text{ K}^{-1}
\end{aligned}
\]
Bước 4
\[
\begin{aligned}
\Delta S^\circ
&=344.4-386.5\\
&=-42.1\text{ J mol}^{-1}\text{ K}^{-1}
\end{aligned}
\]
Entropy giảm mặc dù số mol khí ở hai vế bằng nhau.
Một lần nữa,
\[
\Delta H^\circ < 0
\qquad\text{và}\qquad
\Delta S^\circ < 0
\]
nhưng hai dấu âm đó xuất phát từ những ý nghĩa vật lý khác nhau.
05Enthalpy và entropy không nhất thiết phải biến đổi cùng chiều
Cả bốn tổ hợp dấu đều có thể xảy ra.
| \(\Delta H\) | \(\Delta S\) | Ví dụ về tình huống vật lý |
|---|---|---|
| Âm | Dương | Nhiệt được giải phóng trong khi mức độ tự do của hạt tăng |
| Âm | Âm | Nhiệt được giải phóng trong khi mức độ tự do của hạt giảm |
| Dương | Dương | Năng lượng được hấp thụ trong khi mức độ tự do của hạt tăng |
| Dương | Âm | Năng lượng được hấp thụ trong khi mức độ tự do của hạt giảm |
Ví dụ, phản ứng nhiệt phân canxi cacbonat,
\[
\ce{CaCO3(s) -> CaO(s) + CO2(g)}
\]
cần năng lượng, vì vậy \(\Delta H > 0\), nhưng tạo ra một chất khí, nên có xu hướng mạnh làm \(\Delta S > 0\).
Phản ứng tạo thành amoniac,
\[
\ce{N2(g) + 3H2(g) -> 2NH3(g)}
\]
có \(\Delta H < 0\) và \(\Delta S < 0\).
Phản ứng tạo ozone từ oxygen,
\[
\ce{3O2(g) -> 2O3(g)}
\]
cần năng lượng và làm giảm số hạt khí, tạo ra tổ hợp ngược lại: \(\Delta H > 0\) và \(\Delta S < 0\).
Không có quy tắc nào nói rằng phản ứng tỏa nhiệt phải làm entropy tăng, hoặc phản ứng thu nhiệt phải làm entropy giảm.
06Hệ và môi trường xung quanh không phải là cùng một thứ
Đây là nguồn gốc của một lỗi đặc biệt dễ thuyết phục người học.
Một học sinh có thể nói:
Một phản ứng tỏa nhiệt giải phóng năng lượng ra môi trường xung quanh, làm năng lượng đó phân tán rộng hơn. Chẳng phải điều đó có nghĩa là entropy tăng sao?
Môi trường xung quanh thực sự có thể tăng entropy khi nhận nhiệt.
Nhưng khi bạn tính \(\Delta S^\circ\) từ dữ liệu entropy mol chuẩn cho một phương trình hóa học, bạn đang tính độ biến thiên entropy của hệ phản ứng.
Đó là những đại lượng khác nhau.
Trong phản ứng tạo thành amoniac, entropy của hệ giảm vì bốn mol khí trở thành hai mol.
Đồng thời, vì phản ứng tỏa nhiệt nên nhiệt được truyền sang môi trường xung quanh. Sự truyền nhiệt đó có xu hướng làm entropy của môi trường xung quanh tăng.
Vì vậy, cả hai phát biểu sau đều có thể đúng:
- entropy của hệ giảm;
- entropy của môi trường xung quanh tăng.
Phân biệt rõ ranh giới của hệ sẽ giúp tránh việc nhiệt động lực học trở thành một mớ hỗn độn.
07Năm cái bẫy về entropy đáng chú ý
Thứ nhất, tỏa nhiệt không có nghĩa là \(\Delta S > 0\). Dấu của \(\Delta H\) không quyết định dấu của \(\Delta S\).
Thứ hai, đừng đơn giản đếm số chất được viết ở mỗi vế. Trong
\[
\ce{CaCO3(s) -> CaO(s) + CO2(g)}
\]
điểm quan trọng không chỉ là “một chất trở thành hai chất”. Điều quan trọng là một chất khí được tạo ra.
Thứ ba, \(\Delta n_{\text{khí}} = 0\) không có nghĩa là \(\Delta S = 0\). Nó có nghĩa là phương pháp rút gọn mạnh nhất đã trở nên không kết luận được.
Thứ tư, entropy mol chuẩn \(S^\circ\) không được xử lý giống enthalpy tạo thành chuẩn. Một nguyên tố ở trạng thái chuẩn của nó có thể có
\[
\Delta H_f^\circ = 0
\]
theo định nghĩa, trong khi \(S^\circ\) của nó ở 298 K không bằng không.
Cuối cùng, một phản ứng tự diễn biến không nhất thiết phải xảy ra nhanh. Nhiệt động lực học mô tả liệu một sự biến đổi có thuận lợi về mặt năng lượng trong những điều kiện xác định hay không. Tốc độ phản ứng thuộc về động học hóa học.
08Nơi enthalpy và entropy cuối cùng gặp nhau
Tại sao phải giữ \(\Delta H\) và \(\Delta S\) tách biệt?
Bởi vì việc một phản ứng có tự diễn biến về mặt nhiệt động lực học hay không phụ thuộc vào cả hai.
Mối quan hệ dùng trong HSC là
\[
\Delta G^\circ = \Delta H^\circ – T\Delta S^\circ
\]
trong đó:
- \(\Delta G^\circ\) là độ biến thiên năng lượng tự do Gibbs chuẩn, thường tính bằng \(\text{kJ mol}^{-1}\)
- \(\Delta H^\circ\) là độ biến thiên enthalpy chuẩn tính bằng \(\text{kJ mol}^{-1}\)
- \(T\) là nhiệt độ tuyệt đối tính bằng kelvin, \(\text{K}\)
- \(\Delta S^\circ\) là độ biến thiên entropy chuẩn
Nếu \(\Delta H^\circ\) có đơn vị \(\text{kJ mol}^{-1}\), hãy nhớ đổi \(\Delta S^\circ\) từ \(\text{J mol}^{-1}\text{ K}^{-1}\) sang \(\text{kJ mol}^{-1}\text{ K}^{-1}\) trước khi thay số.
Theo cách xử lý chuẩn trong HSC:
- \(\Delta G^\circ < 0\): tự diễn biến về mặt nhiệt động lực học trong điều kiện chuẩn
- \(\Delta G^\circ > 0\): không tự diễn biến về mặt nhiệt động lực học trong điều kiện chuẩn
- \(\Delta G^\circ = 0\): ranh giới giữa hai trường hợp
Phương trình này cũng giải thích vì sao nhiệt độ quan trọng. Đóng góp của entropy được nhân với \(T\), trong khi hạng enthalpy thì không.
09Câu hỏi và lời giải
Câu hỏi 1
Xét phản ứng phân hủy:
\[
\ce{CaCO3(s) -> CaO(s) + CO2(g)}
\]
Phản ứng có \(\Delta H^\circ = +178\text{ kJ mol}^{-1}\).
Dự đoán dấu của \(\Delta H^\circ\) và \(\Delta S^\circ\), đồng thời giải thích ý nghĩa vật lý của từng dấu.
Lời giải 1
Phản ứng có \(\Delta H^\circ > 0\) và được dự đoán có \(\Delta S^\circ > 0\).
Độ biến thiên enthalpy dương được cho trực tiếp:
\[
\Delta H^\circ = +178\text{ kJ mol}^{-1}
\]
nên phản ứng là thu nhiệt. Hệ phản ứng hấp thụ năng lượng dưới dạng nhiệt trong điều kiện áp suất không đổi.
Đối với entropy, chất phản ứng hoàn toàn ở trạng thái rắn, trong khi các sản phẩm có \(\ce{CO2}\) ở trạng thái khí.
Sản phẩm khí có mức độ tự do chuyển động lớn hơn rất nhiều và có nhiều cách sắp xếp vi mô khả dĩ hơn so với các hạt bị giới hạn trong chất rắn. Vì vậy, sự tạo thành chất khí là dấu hiệu mạnh cho thấy
\[
\Delta S^\circ > 0
\]
Một cách suy luận tắt dễ hấp dẫn là nói entropy tăng vì “một chất trở thành hai chất”. Trong trường hợp này, cách nói đó tình cờ cho đúng chiều biến đổi, nhưng đó không phải lý do thực sự. Thay đổi quan trọng là sự tạo thành chất khí.
Câu hỏi 2
Sulfur dioxide bị oxi hóa theo phản ứng
\[
\ce{2SO2(g) + O2(g) -> 2SO3(g)}
\]
Độ biến thiên enthalpy chuẩn là \(-198\text{ kJ mol}^{-1}\).
Sử dụng dữ liệu sau để:
a. dự đoán dấu của \(\Delta S^\circ\) trước khi tính
b. tính \(\Delta S^\circ\)
c. giải thích vì sao dấu của \(\Delta H^\circ\) và \(\Delta S^\circ\) không mâu thuẫn với nhau.
| Chất | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{SO2(g)}\) | 248.2 |
| \(\ce{O2(g)}\) | 205.0 |
| \(\ce{SO3(g)}\) | 256.8 |
Lời giải 2
Entropy giảm, với \(\Delta S^\circ = -187.8\text{ J mol}^{-1}\text{ K}^{-1}\), trong khi phản ứng là tỏa nhiệt vì \(\Delta H^\circ < 0\).
Trước tiên, hãy đưa ra dự đoán.
Các chất phản ứng chứa
\[
2 + 1 = 3\text{ mol khí}
\]
và các sản phẩm chứa
\[
2\text{ mol khí}
\]
Do đó,
\[
\Delta n_{\text{khí}} = 2 – 3 = -1
\]
nên ta dự đoán \(\Delta S^\circ < 0\).
Bây giờ tính:
\[
\Delta S^\circ
=
\sum nS^\circ_{\text{sản phẩm}}
–
\sum nS^\circ_{\text{chất phản ứng}}
\]
Sản phẩm:
\[
2(256.8) = 513.6\text{ J mol}^{-1}\text{ K}^{-1}
\]
Chất phản ứng:
\[
\begin{aligned}
2(248.2)+205.0
&=496.4+205.0\\
&=701.4\text{ J mol}^{-1}\text{ K}^{-1}
\end{aligned}
\]
Do đó,
\[
\begin{aligned}
\Delta S^\circ
&=513.6-701.4\\
&=-187.8\text{ J mol}^{-1}\text{ K}^{-1}
\end{aligned}
\]
Kết quả số phù hợp với dự đoán ban đầu.
Trong khi đó,
\[
\Delta H^\circ = -198\text{ kJ mol}^{-1}
\]
có nghĩa là hệ giải phóng nhiệt.
Không có yêu cầu nào buộc \(\Delta H^\circ\) và \(\Delta S^\circ\) phải có cùng dấu. Enthalpy mô tả sự truyền năng lượng, trong khi entropy mô tả số cách sắp xếp vi mô khả dĩ mà hệ có thể tiếp cận.
Câu hỏi 3
Một học sinh xét phản ứng
\[
\ce{2H2(g) + O2(g) -> 2H2O(l)}
\]
và lập luận:
“Vì phản ứng tỏa nhiệt rất mạnh, rất nhiều năng lượng được phân tán ra, nên entropy của hệ phản ứng chắc chắn phải tăng.”
Độ biến thiên enthalpy chuẩn là
\[
\Delta H^\circ = -571.6\text{ kJ mol}^{-1}
\]
và các entropy mol chuẩn là:
| Chất | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{H2(g)}\) | 130.7 |
| \(\ce{O2(g)}\) | 205.2 |
| \(\ce{H2O(l)}\) | 69.9 |
Đánh giá nhận định của học sinh. Tính \(\Delta S^\circ\) và giải thích học sinh đã nhầm lẫn điều gì.
Lời giải 3
Nhận định của học sinh là không đúng: hệ phản ứng có \(\Delta S^\circ = -326.8\text{ J mol}^{-1}\text{ K}^{-1}\), mặc dù phản ứng tỏa nhiệt rất mạnh.
Phương trình đã cân bằng đã cho ta một dự đoán mạnh.
Ba mol khí,
\[
2\ce{H2(g)}+\ce{O2(g)}
\]
được chuyển thành nước lỏng. Việc mất toàn bộ mức độ tự do của pha khí này sẽ gây ra sự giảm entropy lớn.
Tính entropy của sản phẩm:
\[
2(69.9) = 139.8\text{ J mol}^{-1}\text{ K}^{-1}
\]
Tính entropy của chất phản ứng:
\[
\begin{aligned}
2(130.7)+205.2
&=261.4+205.2\\
&=466.6\text{ J mol}^{-1}\text{ K}^{-1}
\end{aligned}
\]
Do đó,
\[
\begin{aligned}
\Delta S^\circ
&=139.8-466.6\\
&=-326.8\text{ J mol}^{-1}\text{ K}^{-1}
\end{aligned}
\]
Kết quả âm có độ lớn đáng kể vì các hạt khí đang được chuyển thành chất lỏng.
Học sinh đã nhầm lẫn giữa hệ và môi trường xung quanh.
Vì
\[
\Delta H^\circ = -571.6\text{ kJ mol}^{-1}
\]
hệ giải phóng nhiệt ra môi trường xung quanh. Sự truyền nhiệt đó có thể làm entropy của môi trường xung quanh tăng.
Nhưng \(\Delta S^\circ\) được tính từ các chất trong phương trình là entropy của hệ phản ứng. Entropy của hệ giảm.
Ý tưởng dễ gây nhầm lẫn này có phần hợp lý vì năng lượng được giải phóng thực sự trở nên phân tán bên ngoài hệ. Sai sót nằm ở chỗ gán nhận xét đó cho sai độ biến thiên entropy.
Câu hỏi 4
Đối với cân bằng
\[
\ce{2NO2(g) <=> N2O4(g)}
\]
giả sử
\[
\Delta H^\circ = -57.2\text{ kJ mol}^{-1}
\]
và
\[
\Delta S^\circ = -175.8\text{ J mol}^{-1}\text{ K}^{-1}
\]
gần như không đổi trong khoảng nhiệt độ đang xét.
a. Giải thích vì sao dấu của \(\Delta S^\circ\) là hợp lý dựa trên phương trình đã cân bằng.
b. Tính nhiệt độ tại đó \(\Delta G^\circ = 0\).
c. Tính \(\Delta G^\circ\) ở 250 K và 400 K.
d. Giải thích vì sao khi nhiệt độ tăng, hướng phản ứng được ưu tiên về mặt nhiệt động lực học cuối cùng sẽ thay đổi.
Lời giải 4
Phản ứng thuận có \(\Delta S^\circ < 0\), đạt \(\Delta G^\circ = 0\) ở khoảng \(325\text{ K}\), tự diễn biến về mặt nhiệt động lực học trong điều kiện chuẩn ở 250 K, và không tự diễn biến về mặt nhiệt động lực học trong điều kiện chuẩn ở 400 K.
Đối với phần a, hai mol khí trở thành một mol khí:
\[
\Delta n_{\text{khí}} = 1 – 2 = -1
\]
vì vậy ta dự đoán entropy giảm. Sau khi tạo dimer, các hạt có ít cách sắp xếp trong pha khí hơn.
Để tính năng lượng tự do Gibbs, trước tiên hãy đổi entropy sang \(\text{kJ mol}^{-1}\text{ K}^{-1}\):
\[
-175.8\text{ J mol}^{-1}\text{ K}^{-1}
=
-0.1758\text{ kJ mol}^{-1}\text{ K}^{-1}
\]
Tại nhiệt độ chuyển tiếp,
\[
\Delta G^\circ = \Delta H^\circ – T\Delta S^\circ = 0
\]
nên
\[
T = \frac{\Delta H^\circ}{\Delta S^\circ}
\]
Thay số:
\[
\begin{aligned}
T
&=\frac{-57.2}{-0.1758}\\
&=325.4\text{ K}
\end{aligned}
\]
Vì vậy, nhiệt độ chuyển tiếp xấp xỉ
\[
T = 325\text{ K}
\]
Ở 250 K:
\[
\begin{aligned}
\Delta G^\circ
&=-57.2-250(-0.1758)\\
&=-57.2+43.95\\
&=-13.25\text{ kJ mol}^{-1}
\end{aligned}
\]
Vì \(\Delta G^\circ < 0\), phản ứng thuận tự diễn biến về mặt nhiệt động lực học trong điều kiện chuẩn ở 250 K.
Ở 400 K:
\[
\begin{aligned}
\Delta G^\circ
&=-57.2-400(-0.1758)\\
&=-57.2+70.32\\
&=+13.12\text{ kJ mol}^{-1}
\end{aligned}
\]
Vì \(\Delta G^\circ > 0\), phản ứng thuận không tự diễn biến về mặt nhiệt động lực học trong điều kiện chuẩn ở 400 K.
Một dự đoán dễ mắc phải là một phản ứng tỏa nhiệt đơn giản sẽ luôn tiếp tục thuận lợi khi nhiệt độ tăng. Điều đó bỏ qua hạng entropy.
Ở đây,
\[
\Delta S^\circ < 0
\]
nên
\[
-T\Delta S^\circ
\]
là dương. Khi \(T\) tăng, đóng góp dương này tăng lên và ngày càng chống lại hạng enthalpy âm.
Ở nhiệt độ thấp, \(\Delta H^\circ\) âm và thuận lợi chiếm ưu thế. Ở nhiệt độ đủ cao, bất lợi do entropy sẽ chiếm ưu thế.
Câu hỏi 5
Một phản ứng giả định xảy ra qua hai bước:
\[
\ce{A(s) -> B(g)}
\]
với
\[
\Delta H_1^\circ = +90\text{ kJ mol}^{-1}
\]
và
\[
\Delta S_1^\circ = +180\text{ J mol}^{-1}\text{ K}^{-1}
\]
sau đó là
\[
\ce{B(g) + C(g) -> D(g)}
\]
với
\[
\Delta H_2^\circ = -60\text{ kJ mol}^{-1}
\]
và
\[
\Delta S_2^\circ = -130\text{ J mol}^{-1}\text{ K}^{-1}
\]
Chất trung gian \(\ce{B(g)}\) không xuất hiện trong phản ứng tổng quát.
a. Viết phản ứng tổng quát và tính \(\Delta H^\circ\) cùng \(\Delta S^\circ\).
b. Một học sinh nói rằng độ biến thiên entropy tổng cộng phải bằng không vì có một mol khí ở mỗi vế. Giải thích sai sót.
c. Giả sử \(\Delta H^\circ\) và \(\Delta S^\circ\) không đổi, hãy tìm nhiệt độ tại đó \(\Delta G^\circ = 0\). Xác định dấu của \(\Delta G^\circ\) ở 500 K và 800 K.
d. Phản ứng tổng quát được đảo chiều. Nêu dấu mới của \(\Delta H^\circ\) và \(\Delta S^\circ\), đồng thời xác định khoảng nhiệt độ mà phản ứng nghịch tự diễn biến về mặt nhiệt động lực học trong điều kiện chuẩn.
e. Thay vì đảo chiều, phương trình cân bằng ban đầu được nhân đôi. Giải thích điều gì xảy ra với \(\Delta H^\circ\), \(\Delta S^\circ\), \(\Delta G^\circ\), và nhiệt độ chuyển tiếp.
Lời giải 5
Phản ứng tổng quát là \(\ce{A(s) + C(g) -> D(g)}\), với \(\Delta H^\circ = +30\text{ kJ mol}^{-1}\) và \(\Delta S^\circ = +50\text{ J mol}^{-1}\text{ K}^{-1}\); phản ứng trở nên tự diễn biến về mặt nhiệt động lực học trên \(600\text{ K}\). Đảo chiều phản ứng sẽ đảo dấu của cả hai đại lượng nhiệt động lực học và khiến phản ứng tự diễn biến dưới \(600\text{ K}\). Nhân đôi phương trình sẽ làm \(\Delta H^\circ\), \(\Delta S^\circ\), và \(\Delta G^\circ\) đều tăng gấp đôi, nhưng không làm thay đổi nhiệt độ chuyển tiếp.
Trước hết cộng hai bước:
\[
\ce{A(s) -> B(g)}
\]
\[
\ce{B(g) + C(g) -> D(g)}
\]
Chất trung gian \(\ce{B(g)}\) xuất hiện ở hai vế đối nhau và được triệt tiêu, cho
\[
\ce{A(s) + C(g) -> D(g)}
\]
Cả enthalpy và entropy đều là hàm trạng thái, vì vậy độ biến thiên của chúng có thể được cộng qua các bước.
Đối với enthalpy:
\[
\begin{aligned}
\Delta H^\circ
&=\Delta H_1^\circ+\Delta H_2^\circ\\
&=90+(-60)\\
&=+30\text{ kJ mol}^{-1}
\end{aligned}
\]
Đối với entropy:
\[
\begin{aligned}
\Delta S^\circ
&=\Delta S_1^\circ+\Delta S_2^\circ\\
&=180+(-130)\\
&=+50\text{ J mol}^{-1}\text{ K}^{-1}
\end{aligned}
\]
Vì vậy, phản ứng tổng quát là thu nhiệt và có entropy tăng.
Đối với phần b, việc đếm số mol khí của học sinh là đúng:
\[
\Delta n_{\text{khí}} = 1 – 1 = 0
\]
Nhưng kết luận của họ thì không.
Số mol khí bằng nhau có nghĩa là phương pháp rút gọn dựa trên số mol khí không thể dự đoán dấu. Điều đó không có nghĩa là độ biến thiên entropy bằng không.
Phản ứng tổng quát còn tiêu thụ một chất rắn, và các chất thực tế ở hai vế có entropy mol chuẩn khác nhau. Dữ liệu của từng bước cho thấy độ biến thiên entropy tổng cộng là
\[
+50\text{ J mol}^{-1}\text{ K}^{-1}
\]
Điểm hạn chế cụ thể làm phương pháp rút gọn thất bại là entropy phụ thuộc vào các vi trạng thái thực sự có thể tiếp cận của các chất, chứ không chỉ phụ thuộc vào số hệ số của các chất khí.
Đối với phần c, đổi độ biến thiên entropy:
\[
50\text{ J mol}^{-1}\text{ K}^{-1}
=
0.050\text{ kJ mol}^{-1}\text{ K}^{-1}
\]
Tại nhiệt độ chuyển tiếp,
\[
0 = \Delta H^\circ – T\Delta S^\circ
\]
nên
\[
\begin{aligned}
T
&=\frac{30}{0.050}\\
&=600\text{ K}
\end{aligned}
\]
Ở 500 K:
\[
\begin{aligned}
\Delta G^\circ
&=30-500(0.050)\\
&=30-25\\
&=+5\text{ kJ mol}^{-1}
\end{aligned}
\]
nên phản ứng không tự diễn biến về mặt nhiệt động lực học trong điều kiện chuẩn.
Ở 800 K:
\[
\begin{aligned}
\Delta G^\circ
&=30-800(0.050)\\
&=30-40\\
&=-10\text{ kJ mol}^{-1}
\end{aligned}
\]
nên phản ứng tự diễn biến về mặt nhiệt động lực học trong điều kiện chuẩn.
Đây là một phản ứng có cả
\[
\Delta H^\circ > 0
\qquad\text{và}\qquad
\Delta S^\circ > 0
\]
Ở nhiệt độ thấp, hạng enthalpy dương chiếm ưu thế. Ở nhiệt độ cao, giá trị ngày càng âm của \(-T\Delta S^\circ\) trở nên đủ lớn để vượt qua nó.
Đối với phần d, đảo chiều một phản ứng sẽ đảo dấu của tất cả các độ biến thiên phản ứng:
\[
\Delta H^\circ = -30\text{ kJ mol}^{-1}
\]
và
\[
\Delta S^\circ = -50\text{ J mol}^{-1}\text{ K}^{-1}
\]
Đối với phản ứng nghịch,
\[
\Delta G^\circ = -30 – T(-0.050)
\]
hay
\[
\Delta G^\circ = -30 + 0.050T
\]
Nhiệt độ chuyển tiếp vẫn là 600 K.
Dưới 600 K,
\[
\Delta G^\circ < 0
\]
nên phản ứng nghịch tự diễn biến về mặt nhiệt động lực học trong điều kiện chuẩn.
Trên 600 K,
\[
\Delta G^\circ > 0
\]
nên phản ứng không tự diễn biến trong điều kiện chuẩn.
Đối với phần e, nhân đôi phương trình ban đầu đồng nghĩa với việc mô tả lượng biến đổi hóa học gấp đôi.
Do đó,
\[
\Delta H^\circ = +60\text{ kJ mol}^{-1}
\]
và
\[
\Delta S^\circ = +100\text{ J mol}^{-1}\text{ K}^{-1}
\]
Ở bất kỳ nhiệt độ nào đã chọn, \(\Delta G^\circ\) cũng tăng gấp đôi vì
\[
\Delta G^\circ = \Delta H^\circ – T\Delta S^\circ
\]
và cả hai hạng đều đã tăng gấp đôi.
Nhưng nhiệt độ chuyển tiếp là
\[
T = \frac{\Delta H^\circ}{\Delta S^\circ}
\]
nên nhân đôi cả tử số lẫn mẫu số không làm thay đổi kết quả:
\[
T
=
\frac{60}{0.100}
=
600\text{ K}
\]
Đó là cái bẫy cuối cùng. Các đại lượng nhiệt động lực học như \(\Delta H^\circ\), \(\Delta S^\circ\), và \(\Delta G^\circ\) tỉ lệ theo khi bạn nhân một phương trình hóa học với một hệ số. Nhiệt độ vật lý tại đó đóng góp của enthalpy và entropy cân bằng nhau thì không thay đổi.
10Điều này giúp bạn hiểu gì tiếp theo?
Khi bạn có thể phân biệt rõ enthalpy và entropy, năng lượng tự do Gibbs sẽ không còn trông giống như một công thức chỉ để học thuộc.
\(\Delta H\) cho bạn biết về chi phí hoặc lợi ích năng lượng của phản ứng. \(\Delta S\) cho bạn biết số lượng và sự phân bố của các cách sắp xếp vi mô khả dĩ thay đổi như thế nào. Nhiệt độ quyết định mức độ đóng góp của sự thay đổi entropy đó thông qua \(T\Delta S\).
Điều này dẫn đến câu hỏi hữu ích tiếp theo: không chỉ là “entropy có tăng không?”, mà là ở những nhiệt độ nào enthalpy hoặc entropy sẽ chi phối hướng nhiệt động lực học của một phản ứng?
Đó là cầu nối từ việc dự đoán entropy đến năng lượng tự do Gibbs, tính tự diễn biến của phản ứng, và cuối cùng là cân bằng hóa học.