
Cambios de entropía y entalpía: química HSC explicada
Aprende en qué se diferencian la entalpía y la entropía, cómo predecir cambios de entropía a partir de ecuaciones ajustadas y cuándo no basta con contar los moles de gas.
Supongamos que los gases nitrógeno e hidrógeno reaccionan para formar amoníaco:
\[ \ce{N2(g) + 3H2(g) -> 2NH3(g)} \]
La reacción libera calor. Una predicción muy tentadora es: «Se está liberando energía, así que la entropía debe aumentar».
Antes de seguir, observa únicamente la ecuación ajustada. Cuatro moles de gas se convierten en dos moles de gas. ¿Esperarías que las sustancias químicas que reaccionan tuvieran más configuraciones posibles después de la reacción, o menos?
Menos. La entropía del sistema disminuye, aunque la reacción sea exotérmica.
Esa aparente contradicción es precisamente la razón por la que la entalpía y la entropía necesitan nombres distintos. Responden a preguntas diferentes.
01La entalpía y la entropía miden cosas diferentes
En una reacción química, la entalpía se ocupa de la transferencia de energía.
La entropía se ocupa de cuántas configuraciones microscópicas de materia y energía están disponibles para el sistema.
Estas ideas están relacionadas cuando finalmente consideramos si una reacción es termodinámicamente espontánea, pero no son intercambiables.
Entalpía: ¿el sistema ha ganado o perdido energía en forma de calor?
La entalpía se representa mediante \(H\). Para una reacción, normalmente nos interesa el cambio de entalpía:
\[ \Delta H = H_{\text{productos}} - H_{\text{reactivos}} \]
En las condiciones habituales de presión constante empleadas en química, \(\Delta H\) corresponde al calor absorbido o liberado por el sistema.
- \(\Delta H < 0\): la reacción es exotérmica. El sistema libera calor.
- \(\Delta H > 0\): la reacción es endotérmica. El sistema absorbe calor.
Por ejemplo, si
\[ \Delta H^\circ = -92.4\text{ kJ mol}^{-1} \]
el signo negativo indica que la reacción libera 92.4 kJ de calor por mol de reacción tal como está escrita.
Por sí solo, no dice nada sobre si la entropía aumenta o disminuye.
Entropía: ¿cuántas configuraciones microscópicas están disponibles?
La entropía se representa mediante \(S\).
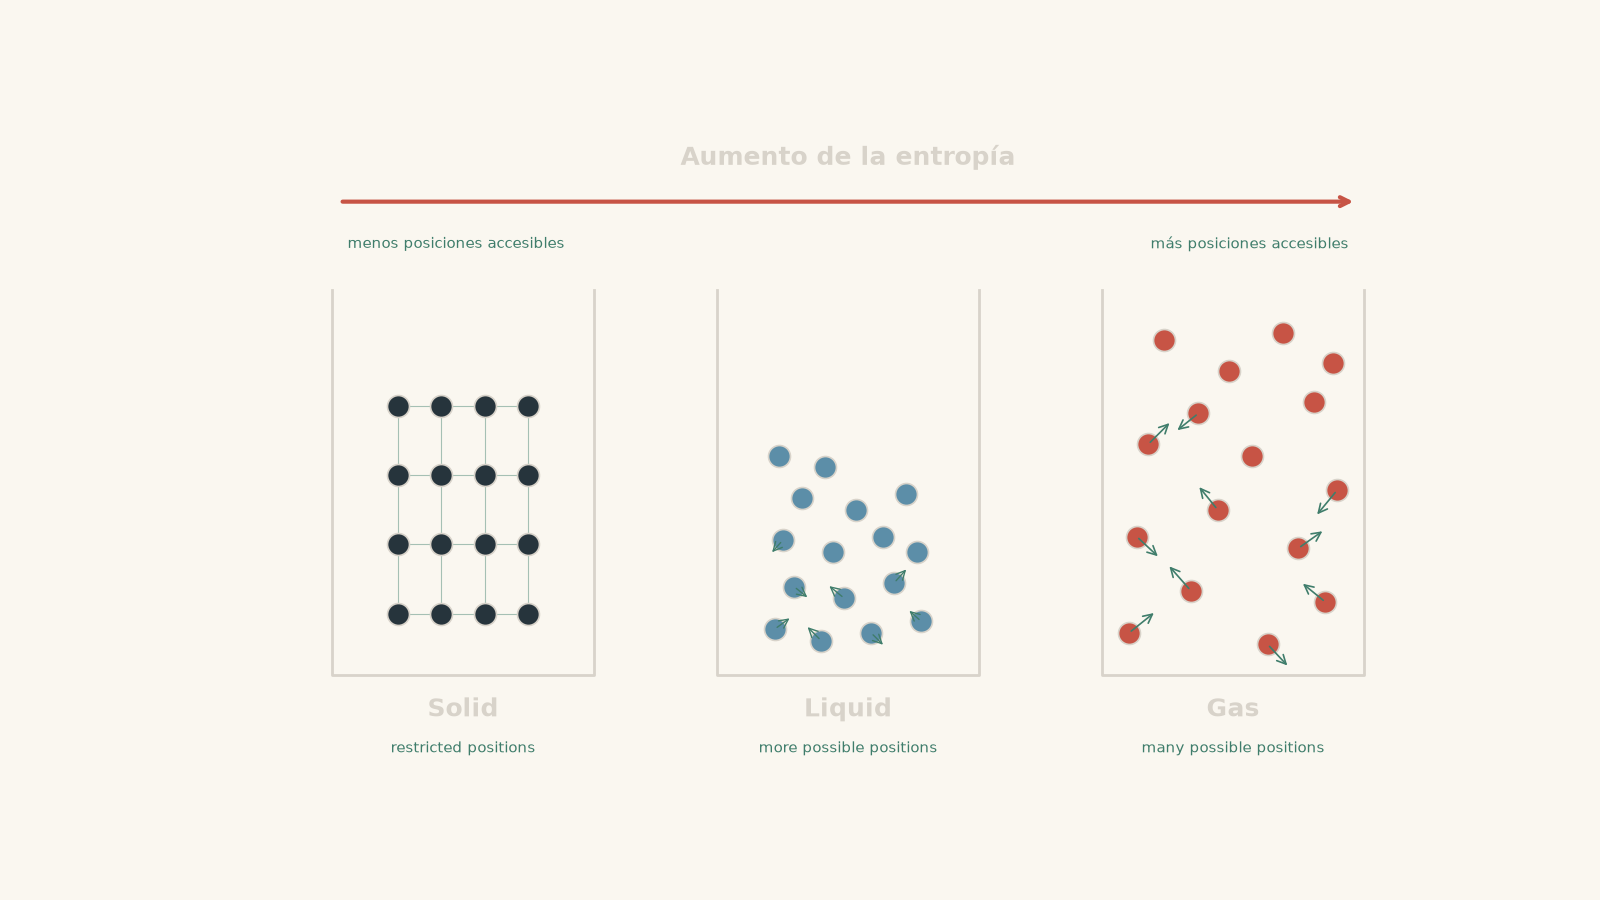
Imagina un baile escolar con un plan de asientos extremadamente estricto. Cada estudiante tiene un asiento asignado. Ahora imagina que desaparece el plan de asientos y todo el mundo puede moverse libremente por el salón. De repente, existen muchas más configuraciones posibles de las mismas personas.
Si se abren las puertas hacia todo un campo deportivo, el número de configuraciones posibles vuelve a aumentar.
Esa es, aproximadamente, la idea que hay detrás de la entropía. Un sistema tiene mayor entropía cuando sus partículas y su energía pueden distribuirse entre un mayor número de posibilidades microscópicas accesibles.
La analogía tiene sus límites. Las moléculas hacen mucho más que ocupar posiciones. Pueden trasladarse, rotar, vibrar y distribuir la energía de distintas maneras. La entropía incluye todas esas posibilidades, no solo la posición que ocupan las partículas.
Para una reacción,
\[ \Delta S = S_{\text{productos}} - S_{\text{reactivos}} \]
por lo que:
- \(\Delta S > 0\): la entropía aumenta
- \(\Delta S < 0\): la entropía disminuye
La entropía molar estándar, \(S^\circ\), se mide normalmente en \(\text{J mol}^{-1}\text{ K}^{-1}\).
La entropía de reacción, \(\Delta S^\circ\), también suele expresarse en \(\text{J mol}^{-1}\text{ K}^{-1}\), referida a la reacción tal como está escrita.
02Cómo predecir un cambio de entropía a partir de una ecuación
Normalmente no necesitas datos de entropía para hacer una primera predicción.
En su lugar, interpreta la ecuación ajustada como una descripción de lo que les ocurre a las partículas.
La pista más importante suelen ser las sustancias gaseosas.
Empieza contando los moles de gas
Las partículas de un gas tienen una enorme libertad para desplazarse por su recipiente. Por eso, cambiar la cantidad de gas suele producir un efecto sobre la entropía mucho mayor que cambiar el número de partículas de un sólido.
Calcula
\[ \Delta n_{\text{gas}} = \sum n_{\text{gas, productos}} - \sum n_{\text{gas, reactivos}} \]
donde \(n_{\text{gas}}\) representa la cantidad estequiométrica de sustancias gaseosas en la ecuación ajustada.
Si \(\Delta n_{\text{gas}} > 0\), la entropía normalmente aumentará.
Si \(\Delta n_{\text{gas}} < 0\), la entropía normalmente disminuirá.
Por ejemplo,
\[ \ce{CaCO3(s) -> CaO(s) + CO2(g)} \]
produce un gas donde antes no había ninguno.
Esa es una razón importante para predecir
\[ \Delta S > 0 \]
En cambio,
\[ \ce{2NO2(g) -> N2O4(g)} \]
convierte dos moles de gas en un mol de gas, por lo que
\[ \Delta S < 0 \]
es la predicción razonable.
Después, busca cambios de estado
Para una misma sustancia en condiciones comparables, el patrón general es
\[ S_{\text{sólido}} < S_{\text{líquido}} < S_{\text{gas}} \]
Las partículas de un sólido están confinadas a posiciones relativamente restringidas. Un líquido les proporciona más libertad. Un gas les proporciona mucha más libertad de traslación.
Por tanto, estos procesos generalmente aumentan la entropía:
\[ \ce{solid -> liquid -> gas} \]
y los procesos inversos la disminuyen:
\[ \ce{gas -> liquid -> solid} \]
Por eso la vaporización tiene un cambio de entropía positivo y la condensación tiene un cambio de entropía negativo.
Después, considera cuántas partículas independientes están disponibles
Si ningún cambio importante en la cantidad de gas o en el estado físico resuelve la cuestión, considera si las partículas se están combinando o separando.
La disociación y la mezcla suelen aumentar el número de configuraciones accesibles. La asociación suele reducirlo.
Pero esta pista es menos fiable que la regla de los gases.
Por ejemplo, al disolver un sólido iónico, los iones pueden adquirir mayor libertad de movimiento, pero las moléculas de agua también pueden organizarse alrededor de esos iones. No debes considerar que «hay más partículas disueltas» sea una ley absoluta que garantice \(\Delta S > 0\).
Un orden de decisión útil es:
| ¿Qué cambia? | Predicción típica de entropía |
|---|---|
| Más moles de gas | Sugiere claramente \(\Delta S > 0\) |
| Menos moles de gas | Sugiere claramente \(\Delta S < 0\) |
| Un sólido o líquido se convierte en gas | \(\Delta S > 0\) |
| Un gas se condensa o forma un sólido | \(\Delta S < 0\) |
| Un sólido se funde | \(\Delta S > 0\) |
| Un líquido se congela | \(\Delta S < 0\) |
| Las partículas se mezclan o se separan en un mayor número de especies independientes | A menudo aumenta la entropía |
| Los moles de gas y los estados físicos apenas cambian | La ecuación por sí sola puede no ser suficiente |
Esa última fila es importante.
La ecuación ajustada te proporciona un modelo para predecir la entropía. No es una fórmula mágica para contar partículas.
Ejemplo resuelto: ¿formar amoníaco aumenta la entropía?
Para la reacción
\[ \ce{N2(g) + 3H2(g) -> 2NH3(g)} \]
el cambio de entalpía estándar es \(\Delta H^\circ = -92.4\text{ kJ mol}^{-1}\).
Utiliza las siguientes entropías molares estándar para predecir y después calcular \(\Delta S^\circ\):
| Sustancia | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{N2(g)}\) | 191.5 |
| \(\ce{H2(g)}\) | 130.7 |
| \(\ce{NH3(g)}\) | 192.8 |
Paso 1
Los reactivos contienen
\[ 1 + 3 = 4\text{ mol de gas} \]
mientras que los productos contienen
\[ 2\text{ mol de gas} \]
Por tanto,
\[ \Delta n_{\text{gas}} = 2 - 4 = -2 \]
La cantidad de gas disminuye considerablemente, así que predecimos \(\Delta S^\circ < 0\).
Paso 2
\[ S^\circ_{\text{productos}} = 2(192.8) = 385.6\text{ J mol}^{-1}\text{ K}^{-1} \]
Paso 3
\[ \begin{aligned} S^\circ_{\text{reactivos}} &=191.5+3(130.7)\\ &=583.6\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
Paso 4
\[ \begin{aligned} \Delta S^\circ &=S^\circ_{\text{productos}}-S^\circ_{\text{reactivos}}\\ &=385.6-583.6\\ &=-198.0\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
El resultado negativo coincide con nuestro modelo de partículas.
Así que, para esta reacción,
\[ \Delta H^\circ < 0 \qquad\text{y}\qquad \Delta S^\circ < 0 \]
La reacción libera calor, pero el sistema reaccionante tiene menos configuraciones microscópicas accesibles.
No hay contradicción. La entalpía y la entropía miden cosas diferentes.
03Por qué «la entropía significa desorden» puede llevarte a errores
«La entropía es desorden» resulta útil durante unos treinta segundos.
Después empieza a causar problemas.
Un dormitorio puede parecer desordenado sin que puedas juzgar su entropía termodinámica a simple vista. La química no mide el desorden cotidiano.
La idea más profunda es el número de formas microscópicas en que pueden organizarse las partículas y su energía manteniendo el mismo estado macroscópico.
Esto explica por qué los gases suelen tener una entropía elevada. Una partícula gaseosa puede ocupar una enorme variedad de posiciones y tener muchos estados posibles de energía traslacional.
También explica por qué calentar una sustancia suele aumentar su entropía. A mayor temperatura, se vuelven accesibles más distribuciones de energía, incluso si la sustancia no ha cambiado de estado.
Así que utiliza «desorden» solo como una imagen inicial. En una explicación de examen, ideas como mayor libertad de las partículas, mayor dispersión de la energía y más configuraciones microscópicas accesibles son más precisas.
04Cuando contar los moles de gas no es suficiente
Considera ahora esta reacción:
\[ \ce{CO(g) + H2O(g) -> CO2(g) + H2(g)} \]
Predice \(\Delta S^\circ\) utilizando únicamente los moles de gas.
Hay dos moles de gas a cada lado.
Entonces, ¿\(\Delta S^\circ = 0\)?
No. Que haya el mismo número de moles de gas significa que el atajo ha dejado de ser útil. No demuestra que las entropías sean iguales.
Las distintas sustancias tienen diferentes estructuras moleculares, masas, enlaces, movimientos de rotación y movimientos de vibración. Por ello, sus entropías molares estándar son diferentes.
Cuando se proporcionen datos, utilízalos.
Para una reacción general,
\[ \Delta S^\circ = \sum nS^\circ_{\text{productos}} - \sum nS^\circ_{\text{reactivos}} \]
donde \(n\) es el coeficiente estequiométrico y \(S^\circ\) es la entropía molar estándar de cada sustancia.
Ejemplo resuelto: El mismo número de moles de gas, pero un cambio de entropía distinto de cero
Para
\[ \ce{CO(g) + H2O(g) -> CO2(g) + H2(g)} \]
el cambio de entalpía estándar es aproximadamente
\[ \Delta H^\circ = -41.2\text{ kJ mol}^{-1} \]
Utiliza:
| Sustancia | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{CO(g)}\) | 197.7 |
| \(\ce{H2O(g)}\) | 188.8 |
| \(\ce{CO2(g)}\) | 213.7 |
| \(\ce{H2(g)}\) | 130.7 |
Paso 1
Hay dos moles de gas a cada lado:
\[ \Delta n_{\text{gas}} = 2 - 2 = 0 \]
Por tanto, contar los moles de gas por sí solo no permite determinar el signo de \(\Delta S^\circ\).
Eso no significa que el cambio de entropía sea cero.
Paso 2
\[ \begin{aligned} S^\circ_{\text{productos}} &=213.7+130.7\\ &=344.4\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
Paso 3
\[ \begin{aligned} S^\circ_{\text{reactivos}} &=197.7+188.8\\ &=386.5\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
Paso 4
\[ \begin{aligned} \Delta S^\circ &=344.4-386.5\\ &=-42.1\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
La entropía disminuye a pesar de que hay el mismo número de moles gaseosos a ambos lados.
De nuevo,
\[ \Delta H^\circ < 0 \qquad\text{y}\qquad \Delta S^\circ < 0 \]
pero esos dos signos negativos proceden de ideas físicas diferentes.
05La entalpía y la entropía no tienen que apuntar en la misma dirección
Las cuatro combinaciones de signos son posibles.
| \(\Delta H\) | \(\Delta S\) | Ejemplo de la situación física |
|---|---|---|
| Negativo | Positivo | Se libera calor mientras aumenta la libertad de las partículas |
| Negativo | Negativo | Se libera calor mientras disminuye la libertad de las partículas |
| Positivo | Positivo | Se absorbe energía mientras aumenta la libertad de las partículas |
| Positivo | Negativo | Se absorbe energía mientras disminuye la libertad de las partículas |
Por ejemplo, la descomposición térmica del carbonato de calcio,
\[ \ce{CaCO3(s) -> CaO(s) + CO2(g)} \]
requiere energía, por lo que \(\Delta H > 0\), pero produce un gas, lo que favorece claramente \(\Delta S > 0\).
La formación de amoníaco,
\[ \ce{N2(g) + 3H2(g) -> 2NH3(g)} \]
tiene \(\Delta H < 0\) y \(\Delta S < 0\).
La formación de ozono a partir de oxígeno,
\[ \ce{3O2(g) -> 2O3(g)} \]
requiere energía y reduce el número de partículas gaseosas, dando la combinación opuesta: \(\Delta H > 0\) y \(\Delta S < 0\).
No existe ninguna regla que diga que una reacción exotérmica deba aumentar la entropía o que una reacción endotérmica deba disminuirla.
06El sistema y el entorno no son lo mismo
Este es el origen de un error especialmente convincente.
Un estudiante podría decir:
Una reacción exotérmica libera energía al entorno, dispersando esa energía. ¿No significa eso que la entropía aumenta?
El entorno sí puede aumentar su entropía cuando recibe calor.
Pero cuando calculas \(\Delta S^\circ\) a partir de datos de entropía molar estándar para una ecuación química, estás calculando el cambio de entropía del sistema reaccionante.
Son cantidades diferentes.
En la formación de amoníaco, el sistema pierde entropía porque cuatro moles de gas se convierten en dos.
Al mismo tiempo, como la reacción es exotérmica, se transfiere calor al entorno. Esa transferencia de calor tiende a aumentar la entropía del entorno.
Por tanto, estas dos afirmaciones pueden ser ciertas al mismo tiempo:
- la entropía del sistema disminuye;
- la entropía del entorno aumenta.
Mantener claro el límite del sistema evita que gran parte de la termodinámica se convierta en un lío.
07Cinco trampas sobre la entropía que conviene detectar
Primero, exotérmico no significa \(\Delta S > 0\). El signo de \(\Delta H\) no determina el signo de \(\Delta S\).
Segundo, no cuentes simplemente el número de sustancias escritas a cada lado. En
\[ \ce{CaCO3(s) -> CaO(s) + CO2(g)} \]
lo importante no es simplemente que «una sustancia se convierta en dos». Lo importante es que se produce un gas.
Tercero, \(\Delta n_{\text{gas}} = 0\) no significa \(\Delta S = 0\). Significa que el atajo más útil ha dejado de dar una respuesta concluyente.
Cuarto, la entropía molar estándar \(S^\circ\) no se trata como la entalpía estándar de formación. Un elemento en su estado estándar puede tener
\[ \Delta H_f^\circ = 0 \]
por definición, mientras que su \(S^\circ\) a 298 K no es cero.
Por último, una reacción espontánea no es necesariamente rápida. La termodinámica describe si un cambio es energéticamente favorable en unas condiciones determinadas. La velocidad de reacción pertenece a la cinética.
08Donde finalmente se encuentran la entalpía y la entropía
¿Por qué merece la pena mantener separadas \(\Delta H\) y \(\Delta S\)?
Porque que una reacción sea termodinámicamente espontánea depende de ambas.
La relación utilizada en el HSC es
\[ \Delta G^\circ = \Delta H^\circ - T\Delta S^\circ \]
donde:
- \(\Delta G^\circ\) es el cambio de energía libre estándar de Gibbs, normalmente en \(\text{kJ mol}^{-1}\)
- \(\Delta H^\circ\) es el cambio de entalpía estándar en \(\text{kJ mol}^{-1}\)
- \(T\) es la temperatura absoluta en kelvin, \(\text{K}\)
- \(\Delta S^\circ\) es el cambio de entropía estándar
Si \(\Delta H^\circ\) está expresada en \(\text{kJ mol}^{-1}\), recuerda convertir \(\Delta S^\circ\) de \(\text{J mol}^{-1}\text{ K}^{-1}\) a \(\text{kJ mol}^{-1}\text{ K}^{-1}\) antes de sustituir.
En el tratamiento estándar del HSC:
- \(\Delta G^\circ < 0\): termodinámicamente espontánea en condiciones estándar
- \(\Delta G^\circ > 0\): termodinámicamente no espontánea en condiciones estándar
- \(\Delta G^\circ = 0\): el límite entre ambas
Esta ecuación también explica por qué importa la temperatura. La contribución de la entropía se multiplica por \(T\), mientras que el término de entalpía no.
09Preguntas y soluciones
Pregunta 1
Considera la descomposición:
\[ \ce{CaCO3(s) -> CaO(s) + CO2(g)} \]
La reacción tiene \(\Delta H^\circ = +178\text{ kJ mol}^{-1}\).
Predice los signos de \(\Delta H^\circ\) y \(\Delta S^\circ\), y explica qué significa físicamente cada signo.
Solución 1
La reacción tiene \(\Delta H^\circ > 0\) y se espera que tenga \(\Delta S^\circ > 0\).
El cambio de entalpía positivo viene dado directamente:
\[ \Delta H^\circ = +178\text{ kJ mol}^{-1} \]
por lo que la reacción es endotérmica. El sistema reaccionante absorbe energía en forma de calor en condiciones de presión constante.
En cuanto a la entropía, el reactivo es totalmente sólido, mientras que los productos incluyen \(\ce{CO2}\) gaseoso.
El producto gaseoso tiene una libertad de movimiento mucho mayor y muchas más configuraciones microscópicas accesibles que las partículas confinadas en sólidos. Por tanto, la producción de gas indica claramente
\[ \Delta S^\circ > 0 \]
Un atajo tentador sería decir que la entropía aumenta porque «una sustancia se convierte en dos». En este caso, eso da por casualidad la dirección correcta, pero no es la verdadera razón. El cambio importante es la formación de un gas.
Pregunta 2
El dióxido de azufre se oxida según
\[ \ce{2SO2(g) + O2(g) -> 2SO3(g)} \]
El cambio de entalpía estándar es \(-198\text{ kJ mol}^{-1}\).
Utiliza los siguientes datos para:
a. predecir el signo de \(\Delta S^\circ\) antes de calcularlo
b. calcular \(\Delta S^\circ\)
c. explicar por qué los signos de \(\Delta H^\circ\) y \(\Delta S^\circ\) no son contradictorios.
| Sustancia | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{SO2(g)}\) | 248.2 |
| \(\ce{O2(g)}\) | 205.0 |
| \(\ce{SO3(g)}\) | 256.8 |
Solución 2
La entropía disminuye, con \(\Delta S^\circ = -187.8\text{ J mol}^{-1}\text{ K}^{-1}\), mientras que la reacción es exotérmica porque \(\Delta H^\circ < 0\).
Primero haz la predicción.
Los reactivos contienen
\[ 2 + 1 = 3\text{ mol de gas} \]
y los productos contienen
\[ 2\text{ mol de gas} \]
Por tanto,
\[ \Delta n_{\text{gas}} = 2 - 3 = -1 \]
así que predecimos \(\Delta S^\circ < 0\).
Ahora calcúlalo:
\[ \Delta S^\circ = \sum nS^\circ_{\text{productos}} - \sum nS^\circ_{\text{reactivos}} \]
Productos:
\[ 2(256.8) = 513.6\text{ J mol}^{-1}\text{ K}^{-1} \]
Reactivos:
\[ \begin{aligned} 2(248.2)+205.0 &=496.4+205.0\\ &=701.4\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
Por tanto,
\[ \begin{aligned} \Delta S^\circ &=513.6-701.4\\ &=-187.8\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
El resultado numérico coincide con la predicción inicial.
Mientras tanto,
\[ \Delta H^\circ = -198\text{ kJ mol}^{-1} \]
significa que el sistema libera calor.
No existe ningún requisito de que \(\Delta H^\circ\) y \(\Delta S^\circ\) tengan el mismo signo. La entalpía describe la transferencia de energía, mientras que la entropía describe la disponibilidad de configuraciones microscópicas.
Pregunta 3
Un estudiante considera
\[ \ce{2H2(g) + O2(g) -> 2H2O(l)} \]
y argumenta:
«Como la reacción es fuertemente exotérmica, se dispersa mucha energía, así que la entropía del sistema reaccionante debe aumentar».
El cambio de entalpía estándar es
\[ \Delta H^\circ = -571.6\text{ kJ mol}^{-1} \]
y las entropías molares estándar son:
| Sustancia | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{H2(g)}\) | 130.7 |
| \(\ce{O2(g)}\) | 205.2 |
| \(\ce{H2O(l)}\) | 69.9 |
Evalúa la afirmación del estudiante. Calcula \(\Delta S^\circ\) y explica qué conceptos ha confundido.
Solución 3
La afirmación del estudiante es incorrecta: el sistema reaccionante tiene \(\Delta S^\circ = -326.8\text{ J mol}^{-1}\text{ K}^{-1}\), aunque la reacción sea fuertemente exotérmica.
La ecuación ajustada ya permite hacer una predicción clara.
Tres moles de gas,
\[ 2\ce{H2(g)}+\ce{O2(g)} \]
se convierten en agua líquida. Perder toda esa libertad propia de la fase gaseosa debería producir una gran disminución de la entropía.
Calcula la entropía de los productos:
\[ 2(69.9) = 139.8\text{ J mol}^{-1}\text{ K}^{-1} \]
Calcula la entropía de los reactivos:
\[ \begin{aligned} 2(130.7)+205.2 &=261.4+205.2\\ &=466.6\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
Por tanto,
\[ \begin{aligned} \Delta S^\circ &=139.8-466.6\\ &=-326.8\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
El resultado negativo es grande porque las partículas gaseosas se están convirtiendo en un líquido.
El estudiante ha confundido el sistema con el entorno.
Como
\[ \Delta H^\circ = -571.6\text{ kJ mol}^{-1} \]
el sistema libera calor hacia su entorno. Esa transferencia puede aumentar la entropía del entorno.
Pero la \(\Delta S^\circ\) calculada a partir de las sustancias de la ecuación se refiere al sistema reaccionante. Su entropía disminuye.
La idea tentadora es razonable porque la energía liberada realmente se dispersa fuera del sistema. El error consiste en atribuir esa observación al cambio de entropía equivocado.
Pregunta 4
Para el equilibrio
\[ \ce{2NO2(g) <=> N2O4(g)} \]
supón que
\[ \Delta H^\circ = -57.2\text{ kJ mol}^{-1} \]
y
\[ \Delta S^\circ = -175.8\text{ J mol}^{-1}\text{ K}^{-1} \]
se mantienen aproximadamente constantes en el intervalo de temperaturas considerado.
a. Explica por qué el signo de \(\Delta S^\circ\) es razonable a partir de la ecuación ajustada.
b. Calcula la temperatura a la que \(\Delta G^\circ = 0\).
c. Calcula \(\Delta G^\circ\) a 250 K y 400 K.
d. Explica por qué aumentar la temperatura acaba cambiando la dirección termodinámica favorecida por la reacción.
Solución 4
La reacción directa tiene \(\Delta S^\circ < 0\), alcanza \(\Delta G^\circ = 0\) aproximadamente a \(325\text{ K}\), es termodinámicamente espontánea en condiciones estándar a 250 K y es termodinámicamente no espontánea en condiciones estándar a 400 K.
Para el apartado a, dos moles de gas se convierten en un mol de gas:
\[ \Delta n_{\text{gas}} = 1 - 2 = -1 \]
por lo que se espera una disminución de la entropía. Después de la dimerización, las partículas disponen de menos configuraciones en fase gaseosa.
Para los cálculos de energía libre de Gibbs, convierte primero la entropía a \(\text{kJ mol}^{-1}\text{ K}^{-1}\):
\[ -175.8\text{ J mol}^{-1}\text{ K}^{-1} = -0.1758\text{ kJ mol}^{-1}\text{ K}^{-1} \]
En el punto de transición,
\[ \Delta G^\circ = \Delta H^\circ - T\Delta S^\circ = 0 \]
por tanto,
\[ T = \frac{\Delta H^\circ}{\Delta S^\circ} \]
Sustituyendo:
\[ \begin{aligned} T &=\frac{-57.2}{-0.1758}\\ &=325.4\text{ K} \end{aligned} \]
Por tanto, la temperatura de transición es aproximadamente
\[ T = 325\text{ K} \]
A 250 K:
\[ \begin{aligned} \Delta G^\circ &=-57.2-250(-0.1758)\\ &=-57.2+43.95\\ &=-13.25\text{ kJ mol}^{-1} \end{aligned} \]
Como \(\Delta G^\circ < 0\), la reacción directa es termodinámicamente espontánea en condiciones estándar a 250 K.
A 400 K:
\[ \begin{aligned} \Delta G^\circ &=-57.2-400(-0.1758)\\ &=-57.2+70.32\\ &=+13.12\text{ kJ mol}^{-1} \end{aligned} \]
Como \(\Delta G^\circ > 0\), la reacción directa es termodinámicamente no espontánea en condiciones estándar a 400 K.
La predicción tentadora es que una reacción exotérmica debería simplemente seguir siendo favorable al aumentar la temperatura. Eso ignora el término de entropía.
Aquí,
\[ \Delta S^\circ < 0 \]
por lo que
\[ -T\Delta S^\circ \]
es positivo. A medida que aumenta \(T\), esta contribución positiva crece y se opone cada vez más al término negativo de entalpía.
A baja temperatura, domina el valor negativo favorable de \(\Delta H^\circ\). A una temperatura suficientemente alta, pasa a dominar la penalización entrópica.
Pregunta 5
Una reacción hipotética ocurre en dos etapas:
\[ \ce{A(s) -> B(g)} \]
con
\[ \Delta H_1^\circ = +90\text{ kJ mol}^{-1} \]
y
\[ \Delta S_1^\circ = +180\text{ J mol}^{-1}\text{ K}^{-1} \]
seguida de
\[ \ce{B(g) + C(g) -> D(g)} \]
con
\[ \Delta H_2^\circ = -60\text{ kJ mol}^{-1} \]
y
\[ \Delta S_2^\circ = -130\text{ J mol}^{-1}\text{ K}^{-1} \]
El intermedio \(\ce{B(g)}\) no aparece en la reacción global.
a. Escribe la reacción global y calcula su \(\Delta H^\circ\) y su \(\Delta S^\circ\).
b. Un estudiante dice que el cambio global de entropía debe ser cero porque hay un mol de gas a cada lado. Explica el error.
c. Suponiendo que \(\Delta H^\circ\) y \(\Delta S^\circ\) son constantes, calcula la temperatura a la que \(\Delta G^\circ = 0\). Determina el signo de \(\Delta G^\circ\) a 500 K y 800 K.
d. Se invierte la reacción global. Indica los nuevos signos de \(\Delta H^\circ\) y \(\Delta S^\circ\), y determina el intervalo de temperaturas en el que la reacción inversa es termodinámicamente espontánea en condiciones estándar.
e. En lugar de invertirla, se duplica la ecuación ajustada original. Explica qué ocurre con \(\Delta H^\circ\), \(\Delta S^\circ\), \(\Delta G^\circ\) y la temperatura de transición.
Solución 5
La reacción global es \(\ce{A(s) + C(g) -> D(g)}\), con \(\Delta H^\circ = +30\text{ kJ mol}^{-1}\) y \(\Delta S^\circ = +50\text{ J mol}^{-1}\text{ K}^{-1}\); se vuelve termodinámicamente espontánea por encima de \(600\text{ K}\). Al invertirla, se invierten ambos signos termodinámicos y la reacción pasa a ser espontánea por debajo de \(600\text{ K}\). Al duplicar la ecuación, se duplican \(\Delta H^\circ\), \(\Delta S^\circ\) y \(\Delta G^\circ\), pero no cambia la temperatura de transición.
Primero suma las dos etapas:
\[ \ce{A(s) -> B(g)} \]
\[ \ce{B(g) + C(g) -> D(g)} \]
El intermedio \(\ce{B(g)}\) aparece en lados opuestos y se cancela, dando
\[ \ce{A(s) + C(g) -> D(g)} \]
Tanto la entalpía como la entropía son funciones de estado, por lo que sus cambios pueden sumarse entre las distintas etapas.
Para la entalpía:
\[ \begin{aligned} \Delta H^\circ &=\Delta H_1^\circ+\Delta H_2^\circ\\ &=90+(-60)\\ &=+30\text{ kJ mol}^{-1} \end{aligned} \]
Para la entropía:
\[ \begin{aligned} \Delta S^\circ &=\Delta S_1^\circ+\Delta S_2^\circ\\ &=180+(-130)\\ &=+50\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
Por tanto, la reacción global es endotérmica y presenta un aumento de entropía.
Para el apartado b, el recuento de gases del estudiante es correcto:
\[ \Delta n_{\text{gas}} = 1 - 1 = 0 \]
Su conclusión no lo es.
Que haya el mismo número de moles de gas significa que el atajo basado en contar gases no puede predecir el signo. No significa que el cambio de entropía sea igual a cero.
La reacción global también consume un sólido, y las sustancias reales de cada lado tienen entropías molares estándar distintas. Los datos de las etapas muestran que el cambio neto de entropía es
\[ +50\text{ J mol}^{-1}\text{ K}^{-1} \]
La limitación exacta que hace fallar el atajo es que la entropía depende de los microestados realmente accesibles de las sustancias, no solo del número de coeficientes correspondientes a gases.
Para el apartado c, convierte el cambio de entropía:
\[ 50\text{ J mol}^{-1}\text{ K}^{-1} = 0.050\text{ kJ mol}^{-1}\text{ K}^{-1} \]
En el punto de transición,
\[ 0 = \Delta H^\circ - T\Delta S^\circ \]
por lo que
\[ \begin{aligned} T &=\frac{30}{0.050}\\ &=600\text{ K} \end{aligned} \]
A 500 K:
\[ \begin{aligned} \Delta G^\circ &=30-500(0.050)\\ &=30-25\\ &=+5\text{ kJ mol}^{-1} \end{aligned} \]
por lo que la reacción es termodinámicamente no espontánea en condiciones estándar.
A 800 K:
\[ \begin{aligned} \Delta G^\circ &=30-800(0.050)\\ &=30-40\\ &=-10\text{ kJ mol}^{-1} \end{aligned} \]
por lo que la reacción es termodinámicamente espontánea en condiciones estándar.
Esta es una reacción con
\[ \Delta H^\circ > 0 \qquad\text{y}\qquad \Delta S^\circ > 0 \]
A baja temperatura, domina el término positivo de entalpía. A alta temperatura, el valor cada vez más negativo de \(-T\Delta S^\circ\) llega a ser lo suficientemente grande como para superarlo.
Para el apartado d, invertir una reacción invierte los signos de todos los cambios de reacción:
\[ \Delta H^\circ = -30\text{ kJ mol}^{-1} \]
y
\[ \Delta S^\circ = -50\text{ J mol}^{-1}\text{ K}^{-1} \]
Para la reacción inversa,
\[ \Delta G^\circ = -30 - T(-0.050) \]
o
\[ \Delta G^\circ = -30 + 0.050T \]
El punto de transición permanece en 600 K.
Por debajo de 600 K,
\[ \Delta G^\circ < 0 \]
por lo que la reacción inversa es termodinámicamente espontánea en condiciones estándar.
Por encima de 600 K,
\[ \Delta G^\circ > 0 \]
por lo que es no espontánea en condiciones estándar.
Para el apartado e, duplicar la ecuación original duplica la cantidad de cambio químico descrito.
Por tanto,
\[ \Delta H^\circ = +60\text{ kJ mol}^{-1} \]
y
\[ \Delta S^\circ = +100\text{ J mol}^{-1}\text{ K}^{-1} \]
A cualquier temperatura elegida, \(\Delta G^\circ\) también se duplica porque
\[ \Delta G^\circ = \Delta H^\circ - T\Delta S^\circ \]
y ambos términos se han duplicado.
Pero la temperatura de transición es
\[ T = \frac{\Delta H^\circ}{\Delta S^\circ} \]
por lo que duplicar tanto el numerador como el denominador no cambia nada:
\[ T = \frac{60}{0.100} = 600\text{ K} \]
Esa es la última trampa. Las magnitudes termodinámicas como \(\Delta H^\circ\), \(\Delta S^\circ\) y \(\Delta G^\circ\) se escalan cuando multiplicas una ecuación química. La temperatura física a la que se equilibran las contribuciones de la entalpía y la entropía no cambia.
10Lo que esto te permite comprender a continuación
Una vez que puedes mantener separadas la entalpía y la entropía, la energía libre de Gibbs deja de parecer una fórmula que simplemente hay que memorizar.
\(\Delta H\) te informa sobre el coste o beneficio energético de la reacción. \(\Delta S\) te indica cómo cambia el número y la distribución de las configuraciones microscópicas accesibles. La temperatura determina cuánto contribuye ese cambio de entropía mediante \(T\Delta S\).
Esto conduce a la siguiente pregunta útil: no simplemente «¿aumenta la entropía?», sino ¿a qué temperaturas dominará la entalpía o la entropía la dirección termodinámica de una reacción?
Ese es el puente que conecta las predicciones de entropía con la energía libre de Gibbs, la espontaneidad de las reacciones y, finalmente, el equilibrio químico.