
熵与焓变化:HSC 化学详解
了解焓与熵的差异、如何从配平后的化学方程式预测熵变,以及为什么只计算气体莫耳数有时不足以作出判断。
假设氮气和氢气反应生成氨:
\[ \ce{N2(g) + 3H2(g) -> 2NH3(g)} \]
这个反应会释放热量。一个很容易让人产生的预测是:「能量正在被释放,所以熵一定会增加。」
在继续之前,先只看配平后的化学方程式。四莫耳气体变成两莫耳气体。你会预期反应后的化学物质有更多可能的排列方式,还是更少?
更少。即使这个反应是放热反应,系统的熵仍然降低。
这个看似矛盾的情况,正好说明了为什么焓和熵需要有不同的名称。它们回答的是不同的问题。
01焓和熵衡量的是不同的事物
对化学反应而言,焓所关注的是能量转移。
熵所关注的,则是系统中的物质与能量有多少种可用的微观排列方式。
当我们进一步考虑一个反应在热力学上是否自发时,这两个概念确实彼此相关,但它们并不能互相替代。
焓:系统以热的形式获得还是失去了能量?
焓以 \(H\) 表示。对一个反应而言,我们通常关心的是焓变:
\[ \Delta H = H_{\text{生成物}} - H_{\text{反应物}} \]
在化学中通常采用的定压条件下,\(\Delta H\) 对应于系统吸收或释放的热量。
- \(\Delta H < 0\):反应是放热反应。系统释放热量。
- \(\Delta H > 0\):反应是吸热反应。系统吸收热量。
例如,如果
\[ \Delta H^\circ = -92.4\text{ kJ mol}^{-1} \]
负号表示,按照所写的反应方程式,每莫耳反应会释放 92.4 kJ 的热量。
单凭这一点,完全不能判断熵是增加还是减少。
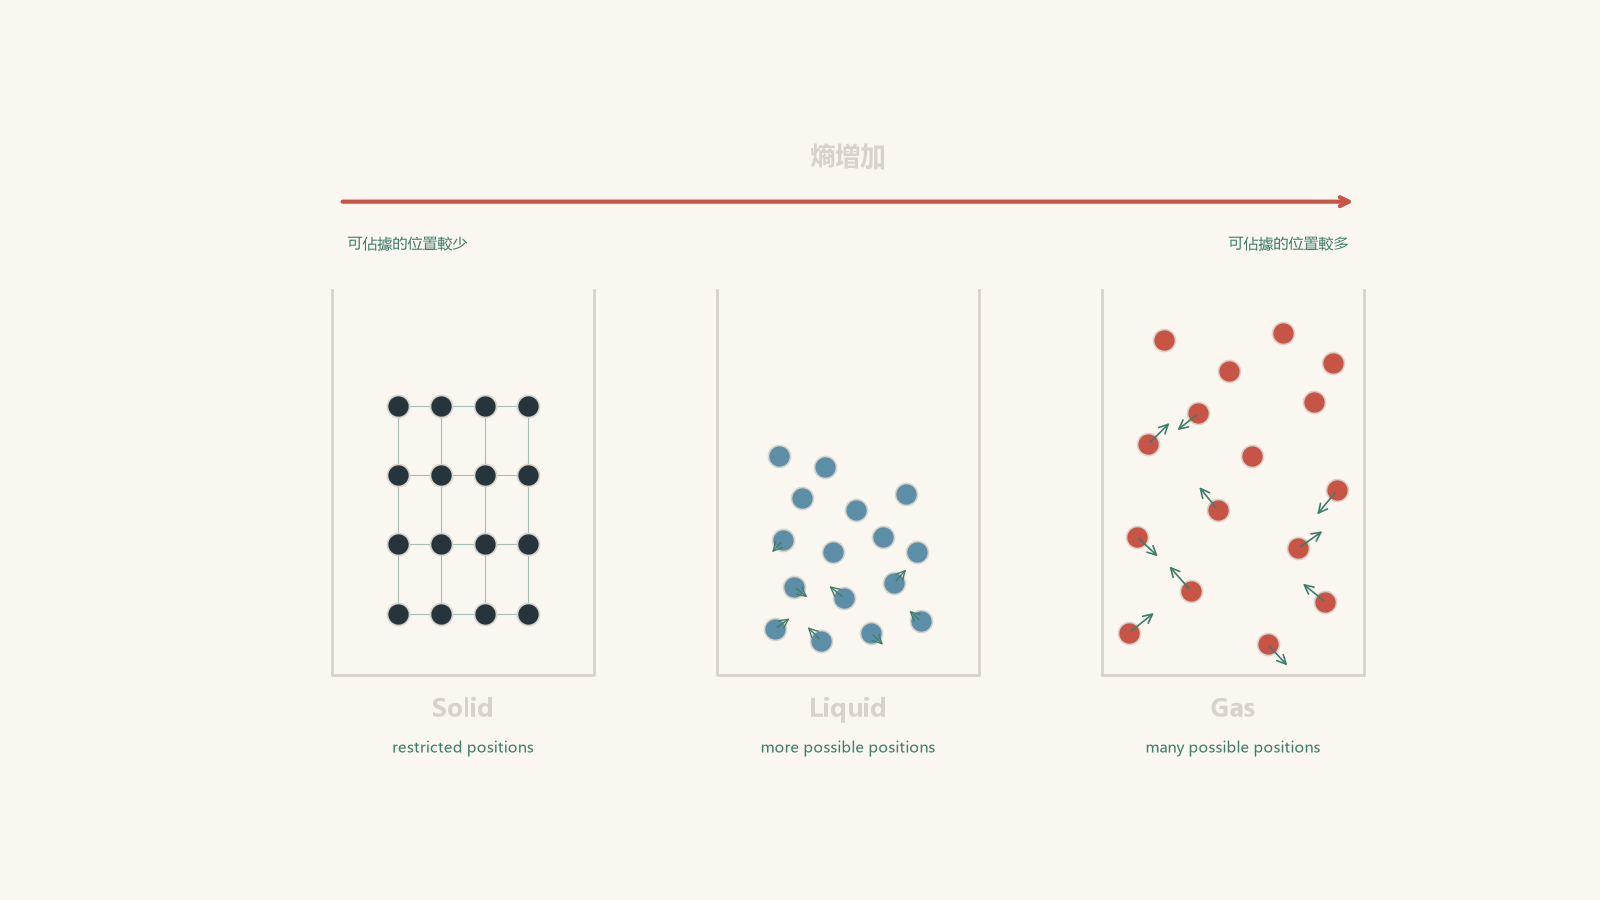
熵:有多少种微观排列方式可供系统采用?
熵以 \(S\) 表示。
想像一场有极严格座位安排的学校正式舞会。每位学生都有一个指定座位。现在想像座位表消失了,每个人都可以在礼堂内自由走动。相同的一群人,突然就有了多得多的可能排列方式。
如果再把门打开,让大家可以走到整个运动场,可能的排列方式就更多了。
这大致就是熵背后的概念。当一个系统中的粒子和能量能够分布于更多可达的微观可能状态时,系统就具有较高的熵。
这个类比有其限制。分子所做的远不只是占据不同位置。它们可以平移、转动、振动,也可以用不同方式分配能量。熵包含所有这些可能性,而不只是粒子恰好位于哪里。
对一个反应而言,
\[ \Delta S = S_{\text{生成物}} - S_{\text{反应物}} \]
因此:
- \(\Delta S > 0\):熵增加
- \(\Delta S < 0\):熵减少
标准莫耳熵 \(S^\circ\) 通常以 \(\text{J mol}^{-1}\text{ K}^{-1}\) 为单位。
反应熵 \(\Delta S^\circ\) 通常也以 \(\text{J mol}^{-1}\text{ K}^{-1}\) 表示,并且是针对所写的反应方程式而言。
02如何从方程式预测熵变
要作出初步预测时,你通常不需要熵的数据。
相反地,可以把配平后的化学方程式视为对粒子变化的描述来阅读。
最有力的线索通常是气态物质。
先计算气体的莫耳数
气体粒子可以在容器中非常自由地移动。因此,气体量的改变通常会造成远大于固体粒子数量改变的熵效应。
计算
\[ \Delta n_{\text{气体}} = \sum n_{\text{气体,生成物}} - \sum n_{\text{气体,反应物}} \]
其中 \(n_{\text{气体}}\) 是指配平后化学方程式中气态物质的化学计量数量。
如果 \(\Delta n_{\text{气体}} > 0\),熵通常会增加。
如果 \(\Delta n_{\text{气体}} < 0\),熵通常会减少。
例如,
\[ \ce{CaCO3(s) -> CaO(s) + CO2(g)} \]
原本没有气体,反应后却产生了气体。
因此,有充分理由预测
\[ \Delta S > 0 \]
相比之下,
\[ \ce{2NO2(g) -> N2O4(g)} \]
把两莫耳气体变成一莫耳气体,所以合理的预测是
\[ \Delta S < 0 \]
接著观察物态变化
对同一种物质而言,在可比较的条件下,大致有以下关系:
\[ S_{\text{固体}} < S_{\text{液体}} < S_{\text{气体}} \]
固体中的粒子被限制在相对固定的位置。液体让粒子有更大的自由度。气体则让粒子具有大幅增加的平移自由度。
因此,以下过程通常会增加熵:
\[ \ce{solid -> liquid -> gas} \]
而反向过程则会降低熵:
\[ \ce{gas -> liquid -> solid} \]
这就是为什么汽化具有正的熵变,而凝结具有负的熵变。
然后考虑有多少独立粒子可供排列
如果没有明显的气体量变化或物态变化可以直接判断,再考虑粒子是被结合起来,还是被分开。
解离和混合往往会增加可达的排列方式数量。粒子彼此结合则往往会减少。
但这项线索不如气体莫耳数的规则可靠。
例如,离子固体溶解时,离子可能获得更大的移动自由度,但水分子也可能在这些离子周围形成较有组织的排列。因此,不应把「溶解后粒子变多」视为必然保证 \(\Delta S > 0\) 的绝对定律。
一个实用的判断顺序如下:
| 发生了什么变化? | 典型的熵变预测 |
|---|---|
| 气体莫耳数增加 | 强烈暗示 \(\Delta S > 0\) |
| 气体莫耳数减少 | 强烈暗示 \(\Delta S < 0\) |
| 固体或液体变成气体 | \(\Delta S > 0\) |
| 气体凝结或形成固体 | \(\Delta S < 0\) |
| 固体熔化 | \(\Delta S > 0\) |
| 液体凝固 | \(\Delta S < 0\) |
| 粒子混合,或分离成更多独立物种 | 通常会增加熵 |
| 气体莫耳数和物态几乎没有变化 | 单靠方程式可能不足以判断 |
最后一列非常重要。
配平后的方程式能提供一个预测熵变的模型,但它不是一条神奇的粒子计数公式。
范例:生成氨会增加熵吗?
对于反应
\[ \ce{N2(g) + 3H2(g) -> 2NH3(g)} \]
标准焓变为 \(\Delta H^\circ = -92.4\text{ kJ mol}^{-1}\)。
利用以下标准莫耳熵,先预测再计算 \(\Delta S^\circ\):
| 物质 | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{N2(g)}\) | 191.5 |
| \(\ce{H2(g)}\) | 130.7 |
| \(\ce{NH3(g)}\) | 192.8 |
步骤 1:根据气体粒子预测熵变。
反应物含有
\[ 1 + 3 = 4\text{ mol 气体} \]
而生成物含有
\[ 2\text{ mol 气体} \]
因此,
\[ \Delta n_{\text{气体}} = 2 - 4 = -2 \]
气体量显著减少,所以我们预测 \(\Delta S^\circ < 0\)。
步骤 2:计算生成物的熵。
\[ S^\circ_{\text{生成物}} = 2(192.8) = 385.6\text{ J mol}^{-1}\text{ K}^{-1} \]
步骤 3:计算反应物的熵。
\[ \begin{aligned} S^\circ_{\text{反应物}} &=191.5+3(130.7)\\ &=583.6\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
步骤 4:求反应熵变。
\[ \begin{aligned} \Delta S^\circ &=S^\circ_{\text{生成物}}-S^\circ_{\text{反应物}}\\ &=385.6-583.6\\ &=-198.0\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
这个负值与我们的粒子模型预测一致。
因此,对此反应而言,
\[ \Delta H^\circ < 0 \qquad\text{且}\qquad \Delta S^\circ < 0 \]
反应会释放热量,但反应系统可达的微观排列方式变少了。
这并不矛盾。焓和熵衡量的是不同的事物。
03为什么「熵就是混乱程度」可能让你出错
「熵就是混乱程度」大概只在最初三十秒内有用。
接著,它就开始造成问题。
一间卧室看起来可以很乱,但你无法光靠眼睛判断它的热力学熵。化学并不是在测量整不整齐。
更深层的概念是:在维持相同宏观状态的情况下,粒子及其能量有多少种不同的微观排列方式。
这解释了为什么气体通常具有较高的熵。气体粒子可以占据极广泛的位置,也具有许多可能的平移能量状态。
这也解释了为什么加热一种物质通常会增加其熵。在较高温度下,即使物质没有发生物态变化,也会有更多能量分布方式变得可达。
所以,「混乱程度」只适合作为最初的直观图像。在考试的解释中,使用粒子具有更大的自由度、能量分散程度更高以及有更多可达的微观排列方式等概念会更加精确。
04只计算气体莫耳数何时会不够
现在考虑这个反应:
\[ \ce{CO(g) + H2O(g) -> CO2(g) + H2(g)} \]
只根据气体莫耳数预测 \(\Delta S^\circ\)。
方程式两边各有两莫耳气体。
所以 \(\Delta S^\circ = 0\) 吗?
不是。气体莫耳数相等只表示这个捷径已经无法提供判断。它并不能证明两边的熵相等。
不同物质具有不同的分子结构、质量、键结、转动方式和振动方式。因此,它们的标准莫耳熵也不同。
如果题目提供了数据,就使用这些数据。
对一般反应而言,
\[ \Delta S^\circ = \sum nS^\circ_{\text{生成物}} - \sum nS^\circ_{\text{反应物}} \]
其中 \(n\) 是化学计量系数,\(S^\circ\) 是每种物质的标准莫耳熵。
范例:气体莫耳数相等,但熵变并不等于零
对于
\[ \ce{CO(g) + H2O(g) -> CO2(g) + H2(g)} \]
标准焓变约为
\[ \Delta H^\circ = -41.2\text{ kJ mol}^{-1} \]
使用以下数据:
| 物质 | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{CO(g)}\) | 197.7 |
| \(\ce{H2O(g)}\) | 188.8 |
| \(\ce{CO2(g)}\) | 213.7 |
| \(\ce{H2(g)}\) | 130.7 |
步骤 1:先根据方程式作出预测。
方程式两边各有两莫耳气体:
\[ \Delta n_{\text{气体}} = 2 - 2 = 0 \]
所以单靠气体莫耳数无法判断 \(\Delta S^\circ\) 的正负。
这并不表示熵变等于零。
步骤 2:将生成物的熵相加。
\[ \begin{aligned} S^\circ_{\text{生成物}} &=213.7+130.7\\ &=344.4\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
步骤 3:将反应物的熵相加。
\[ \begin{aligned} S^\circ_{\text{反应物}} &=197.7+188.8\\ &=386.5\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
步骤 4:计算 \(\Delta S^\circ\)。
\[ \begin{aligned} \Delta S^\circ &=344.4-386.5\\ &=-42.1\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
尽管方程式两边的气体莫耳数相同,熵仍然降低。
再次得到:
\[ \Delta H^\circ < 0 \qquad\text{且}\qquad \Delta S^\circ < 0 \]
但这两个负号来自不同的物理概念。
05焓和熵不必指向相同方向
四种正负号组合全部都有可能出现。
| \(\Delta H\) | \(\Delta S\) | 物理情况的例子 |
|---|---|---|
| 负 | 正 | 释放热量,同时粒子自由度增加 |
| 负 | 负 | 释放热量,同时粒子自由度减少 |
| 正 | 正 | 吸收能量,同时粒子自由度增加 |
| 正 | 负 | 吸收能量,同时粒子自由度减少 |
例如,碳酸钙的热分解:
\[ \ce{CaCO3(s) -> CaO(s) + CO2(g)} \]
需要能量,因此 \(\Delta H > 0\),但它会生成气体,所以强烈支持 \(\Delta S > 0\)。
氨的生成:
\[ \ce{N2(g) + 3H2(g) -> 2NH3(g)} \]
具有 \(\Delta H < 0\) 和 \(\Delta S < 0\)。
氧气生成臭氧:
\[ \ce{3O2(g) -> 2O3(g)} \]
需要能量,而且会减少气体粒子的数量,因此得到相反的组合:\(\Delta H > 0\) 且 \(\Delta S < 0\)。
并没有任何规则规定放热反应一定会增加熵,也没有规则规定吸热反应一定会降低熵。
06系统和周围环境并不是同一回事
这正是一个特别容易让人信服的错误来源。
学生可能会说:
放热反应会把能量释放到周围环境,令能量分散开来。这不是代表熵增加吗?
当周围环境接收热量时,它的熵确实可能增加。
但当你利用化学方程式中各物质的标准莫耳熵数据来计算 \(\Delta S^\circ\) 时,你计算的是反应系统的熵变。
这是两个不同的量。
在生成氨的反应中,系统因为四莫耳气体变成两莫耳气体而失去熵。
同时,由于反应是放热的,热量会传递到周围环境。这种热传递倾向于增加周围环境的熵。
所以以下两个叙述可以同时成立:
- 系统的熵降低;
- 周围环境的熵增加。
只要清楚区分系统边界,就能避免很多热力学概念混成一团。
07五个值得避开的熵陷阱
第一,放热并不代表 \(\Delta S > 0\)。\(\Delta H\) 的正负不能决定 \(\Delta S\) 的正负。
第二,不要只计算方程式两边写了多少种物质。在
\[ \ce{CaCO3(s) -> CaO(s) + CO2(g)} \]
中,重点并不只是「一种物质变成两种」。真正重要的是产生了气体。
第三,\(\Delta n_{\text{气体}} = 0\) 并不代表 \(\Delta S = 0\)。它只表示最有力的捷径无法再给出明确结论。
第四,标准莫耳熵 \(S^\circ\) 的处理方式不同于标准生成焓。某元素处于其标准状态时,可以依定义具有
\[ \Delta H_f^\circ = 0 \]
但它在 298 K 时的 \(S^\circ\) 并不是零。
最后,自发反应不一定很快。热力学描述的是在指定条件下某个变化在能量上是否有利。反应速率则属于化学动力学的范畴。
08焓和熵最后在哪里相遇
为什么要一直把 \(\Delta H\) 和 \(\Delta S\) 分开?
因为一个反应在热力学上是否自发,取决于两者。
HSC 所使用的关系式是
\[ \Delta G^\circ = \Delta H^\circ - T\Delta S^\circ \]
其中:
- \(\Delta G^\circ\) 是标准吉布斯自由能变化,通常以 \(\text{kJ mol}^{-1}\) 为单位
- \(\Delta H^\circ\) 是标准焓变,以 \(\text{kJ mol}^{-1}\) 为单位
- \(T\) 是以开尔文 \(\text{K}\) 表示的绝对温度
- \(\Delta S^\circ\) 是标准熵变
如果 \(\Delta H^\circ\) 使用 \(\text{kJ mol}^{-1}\),代入前记得把 \(\Delta S^\circ\) 从 \(\text{J mol}^{-1}\text{ K}^{-1}\) 换算成 \(\text{kJ mol}^{-1}\text{ K}^{-1}\)。
在标准 HSC 处理方式中:
- \(\Delta G^\circ < 0\):在标准条件下,反应在热力学上自发
- \(\Delta G^\circ > 0\):在标准条件下,反应在热力学上非自发
- \(\Delta G^\circ = 0\):两者之间的分界
这个方程式也说明了为什么温度很重要。熵的贡献会乘上 \(T\),但焓项不会。
09题目与解答
题目 1
考虑以下分解反应:
\[ \ce{CaCO3(s) -> CaO(s) + CO2(g)} \]
此反应具有 \(\Delta H^\circ = +178\text{ kJ mol}^{-1}\)。
预测 \(\Delta H^\circ\) 和 \(\Delta S^\circ\) 的正负,并解释每个正负号在物理上的意义。
解答 1
此反应具有 \(\Delta H^\circ > 0\),并预期具有 \(\Delta S^\circ > 0\)。
正的焓变已由题目直接给出:
\[ \Delta H^\circ = +178\text{ kJ mol}^{-1} \]
因此反应是吸热反应。在定压条件下,反应系统以热的形式吸收能量。
对熵而言,反应物全部是固体,而生成物中包含气态的 \(\ce{CO2}\)。
气态生成物的移动自由度远高于被限制在固体中的粒子,而且具有多得多的可达微观排列方式。因此,产生气体强烈表示
\[ \Delta S^\circ > 0 \]
一个很诱人的捷径是说,熵增加是因为「一种物质变成两种」。这在本题中碰巧得到正确方向,但它并不是真正的原因。重要的变化是形成了气体。
题目 2
二氧化硫依照下式被氧化:
\[ \ce{2SO2(g) + O2(g) -> 2SO3(g)} \]
标准焓变为 \(-198\text{ kJ mol}^{-1}\)。
利用以下数据:
a. 在计算前预测 \(\Delta S^\circ\) 的正负
b. 计算 \(\Delta S^\circ\)
c. 解释为什么 \(\Delta H^\circ\) 和 \(\Delta S^\circ\) 的正负并不矛盾。
| 物质 | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{SO2(g)}\) | 248.2 |
| \(\ce{O2(g)}\) | 205.0 |
| \(\ce{SO3(g)}\) | 256.8 |
解答 2
熵降低,\(\Delta S^\circ = -187.8\text{ J mol}^{-1}\text{ K}^{-1}\);同时,由于 \(\Delta H^\circ < 0\),此反应是放热反应。
首先作出预测。
反应物含有
\[ 2 + 1 = 3\text{ mol 气体} \]
而生成物含有
\[ 2\text{ mol 气体} \]
因此,
\[ \Delta n_{\text{气体}} = 2 - 3 = -1 \]
所以我们预测 \(\Delta S^\circ < 0\)。
现在计算:
\[ \Delta S^\circ = \sum nS^\circ_{\text{生成物}} - \sum nS^\circ_{\text{反应物}} \]
生成物:
\[ 2(256.8) = 513.6\text{ J mol}^{-1}\text{ K}^{-1} \]
反应物:
\[ \begin{aligned} 2(248.2)+205.0 &=496.4+205.0\\ &=701.4\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
因此,
\[ \begin{aligned} \Delta S^\circ &=513.6-701.4\\ &=-187.8\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
数值结果与原先的预测一致。
同时,
\[ \Delta H^\circ = -198\text{ kJ mol}^{-1} \]
表示系统会释放热量。
并没有任何要求规定 \(\Delta H^\circ\) 和 \(\Delta S^\circ\) 必须具有相同的正负号。焓描述的是能量转移,而熵描述的是可用微观排列方式的数量。
题目 3
一名学生考虑
\[ \ce{2H2(g) + O2(g) -> 2H2O(l)} \]
并主张:
「因为这个反应是强烈放热的,大量能量会分散出去,所以反应系统的熵一定会增加。」
标准焓变为
\[ \Delta H^\circ = -571.6\text{ kJ mol}^{-1} \]
标准莫耳熵为:
| 物质 | \(S^\circ\) (\(\text{J mol}^{-1}\text{ K}^{-1}\)) |
|---|---|
| \(\ce{H2(g)}\) | 130.7 |
| \(\ce{O2(g)}\) | 205.2 |
| \(\ce{H2O(l)}\) | 69.9 |
评估这名学生的说法。计算 \(\Delta S^\circ\),并解释他混淆了什么。
解答 3
这名学生的说法不正确:即使反应是强烈放热的,反应系统仍有 \(\Delta S^\circ = -326.8\text{ J mol}^{-1}\text{ K}^{-1}\)。
单从配平后的方程式就能作出很有力的预测。
三莫耳气体,
\[ 2\ce{H2(g)}+\ce{O2(g)} \]
被转化成液态水。失去所有这些气相自由度,应会造成很大的熵降低。
计算生成物的熵:
\[ 2(69.9) = 139.8\text{ J mol}^{-1}\text{ K}^{-1} \]
计算反应物的熵:
\[ \begin{aligned} 2(130.7)+205.2 &=261.4+205.2\\ &=466.6\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
因此,
\[ \begin{aligned} \Delta S^\circ &=139.8-466.6\\ &=-326.8\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
这个负值的绝对值很大,因为气态粒子正在被转化为液体。
这名学生混淆了系统与周围环境。
因为
\[ \Delta H^\circ = -571.6\text{ kJ mol}^{-1} \]
所以系统会向周围环境释放热量。这种能量转移可以增加周围环境的熵。
但利用方程式中各物质计算出的 \(\Delta S^\circ\),指的是反应系统本身。它的熵降低了。
这个容易让人产生的想法其实有合理之处,因为释放出的能量确实会在系统之外分散。错误在于把这个观察套用到了错误的熵变上。
题目 4
对于平衡
\[ \ce{2NO2(g) <=> N2O4(g)} \]
假设
\[ \Delta H^\circ = -57.2\text{ kJ mol}^{-1} \]
以及
\[ \Delta S^\circ = -175.8\text{ J mol}^{-1}\text{ K}^{-1} \]
在所考虑的温度范围内近似保持不变。
a. 根据配平后的方程式,解释为什么 \(\Delta S^\circ\) 的正负是合理的。
b. 计算 \(\Delta G^\circ = 0\) 时的温度。
c. 计算 250 K 和 400 K 时的 \(\Delta G^\circ\)。
d. 解释为什么提高温度最终会改变此反应在热力学上所偏好的方向。
解答 4
正向反应具有 \(\Delta S^\circ < 0\),在约 \(325\text{ K}\) 时达到 \(\Delta G^\circ = 0\);在 250 K 的标准条件下,正向反应在热力学上自发,而在 400 K 的标准条件下则非自发。
对 a 部分,两莫耳气体变成一莫耳气体:
\[ \Delta n_{\text{气体}} = 1 - 2 = -1 \]
所以预期熵会降低。二聚作用后,粒子可用的气相排列方式变少。
进行吉布斯自由能计算前,先把熵换算成 \(\text{kJ mol}^{-1}\text{ K}^{-1}\):
\[ -175.8\text{ J mol}^{-1}\text{ K}^{-1} = -0.1758\text{ kJ mol}^{-1}\text{ K}^{-1} \]
在转换点,
\[ \Delta G^\circ = \Delta H^\circ - T\Delta S^\circ = 0 \]
所以
\[ T = \frac{\Delta H^\circ}{\Delta S^\circ} \]
代入:
\[ \begin{aligned} T &=\frac{-57.2}{-0.1758}\\ &=325.4\text{ K} \end{aligned} \]
因此,转换温度约为
\[ T = 325\text{ K} \]
在 250 K 时:
\[ \begin{aligned} \Delta G^\circ &=-57.2-250(-0.1758)\\ &=-57.2+43.95\\ &=-13.25\text{ kJ mol}^{-1} \end{aligned} \]
由于 \(\Delta G^\circ < 0\),正向反应在 250 K 的标准条件下在热力学上自发。
在 400 K 时:
\[ \begin{aligned} \Delta G^\circ &=-57.2-400(-0.1758)\\ &=-57.2+70.32\\ &=+13.12\text{ kJ mol}^{-1} \end{aligned} \]
由于 \(\Delta G^\circ > 0\),正向反应在 400 K 的标准条件下在热力学上非自发。
一个很容易产生的预测是,放热反应在温度上升时应该一直维持有利。这忽略了熵项。
在本题中,
\[ \Delta S^\circ < 0 \]
所以
\[ -T\Delta S^\circ \]
为正值。随著 \(T\) 增加,这个正的贡献也会增加,并越来越强烈地抵消负的焓项。
在低温时,有利的负 \(\Delta H^\circ\) 占主导。当温度足够高时,熵所造成的不利影响反而会占主导。
题目 5
一个假想反应经由两个步骤进行:
\[ \ce{A(s) -> B(g)} \]
其
\[ \Delta H_1^\circ = +90\text{ kJ mol}^{-1} \]
以及
\[ \Delta S_1^\circ = +180\text{ J mol}^{-1}\text{ K}^{-1} \]
接著为
\[ \ce{B(g) + C(g) -> D(g)} \]
其
\[ \Delta H_2^\circ = -60\text{ kJ mol}^{-1} \]
以及
\[ \Delta S_2^\circ = -130\text{ J mol}^{-1}\text{ K}^{-1} \]
中间体 \(\ce{B(g)}\) 不会出现在总反应中。
a. 写出总反应,并计算其 \(\Delta H^\circ\) 和 \(\Delta S^\circ\)。
b. 一名学生说,因为方程式两边各有一莫耳气体,所以总熵变一定是零。解释这个推论的问题。
c. 假设 \(\Delta H^\circ\) 和 \(\Delta S^\circ\) 为常数,求 \(\Delta G^\circ = 0\) 时的温度。判断 500 K 和 800 K 时 \(\Delta G^\circ\) 的正负。
d. 将总反应反向。说明新的 \(\Delta H^\circ\) 和 \(\Delta S^\circ\) 的正负,并判断反向反应在什么温度范围内于标准条件下在热力学上自发。
e. 如果不是反向,而是把原本配平后的方程式整体乘以二,解释 \(\Delta H^\circ\)、\(\Delta S^\circ\)、\(\Delta G^\circ\) 和转换温度会如何变化。
解答 5
总反应为 \(\ce{A(s) + C(g) -> D(g)}\),其 \(\Delta H^\circ = +30\text{ kJ mol}^{-1}\),\(\Delta S^\circ = +50\text{ J mol}^{-1}\text{ K}^{-1}\);在高于 \(600\text{ K}\) 时,它会在热力学上变得自发。将反应反向会使两个热力学变化量的正负号都反转,并使反向反应在低于 \(600\text{ K}\) 时自发。把方程式乘以二会使 \(\Delta H^\circ\)、\(\Delta S^\circ\) 和 \(\Delta G^\circ\) 全部加倍,但不会改变转换温度。
先把两个步骤相加:
\[ \ce{A(s) -> B(g)} \]
\[ \ce{B(g) + C(g) -> D(g)} \]
中间体 \(\ce{B(g)}\) 出现在方程式的相反两侧,因此可以消去,得到
\[ \ce{A(s) + C(g) -> D(g)} \]
焓和熵都是状态函数,因此它们在各步骤中的变化可以直接相加。
对焓而言:
\[ \begin{aligned} \Delta H^\circ &=\Delta H_1^\circ+\Delta H_2^\circ\\ &=90+(-60)\\ &=+30\text{ kJ mol}^{-1} \end{aligned} \]
对熵而言:
\[ \begin{aligned} \Delta S^\circ &=\Delta S_1^\circ+\Delta S_2^\circ\\ &=180+(-130)\\ &=+50\text{ J mol}^{-1}\text{ K}^{-1} \end{aligned} \]
因此,总反应是吸热反应,而且熵增加。
对 b 部分,这名学生对气体数量的计算是正确的:
\[ \Delta n_{\text{气体}} = 1 - 1 = 0 \]
但他的结论并不正确。
气体莫耳数相等,只表示用气体莫耳数判断的捷径无法预测正负。这并不代表熵变等于零。
总反应还消耗了一种固体,而且方程式两边的实际物质具有不同的标准莫耳熵。各步骤的数据显示,净熵变为
\[ +50\text{ J mol}^{-1}\text{ K}^{-1} \]
让这个捷径失效的真正限制是:熵取决于各物质实际可达的微观状态,而不只取决于气体系数的数目。
对 c 部分,先换算熵变:
\[ 50\text{ J mol}^{-1}\text{ K}^{-1} = 0.050\text{ kJ mol}^{-1}\text{ K}^{-1} \]
在转换点,
\[ 0 = \Delta H^\circ - T\Delta S^\circ \]
所以
\[ \begin{aligned} T &=\frac{30}{0.050}\\ &=600\text{ K} \end{aligned} \]
在 500 K 时:
\[ \begin{aligned} \Delta G^\circ &=30-500(0.050)\\ &=30-25\\ &=+5\text{ kJ mol}^{-1} \end{aligned} \]
因此,反应在标准条件下在热力学上非自发。
在 800 K 时:
\[ \begin{aligned} \Delta G^\circ &=30-800(0.050)\\ &=30-40\\ &=-10\text{ kJ mol}^{-1} \end{aligned} \]
因此,反应在标准条件下在热力学上自发。
这是一个同时具有
\[ \Delta H^\circ > 0 \qquad\text{且}\qquad \Delta S^\circ > 0 \]
的反应。
在低温时,正的焓项占主导。在高温时,\(-T\Delta S^\circ\) 的值会变得越来越负,最终足以克服正的焓项。
对 d 部分,反向进行一个反应会使所有反应变化量的正负号反转:
\[ \Delta H^\circ = -30\text{ kJ mol}^{-1} \]
以及
\[ \Delta S^\circ = -50\text{ J mol}^{-1}\text{ K}^{-1} \]
对反向反应,
\[ \Delta G^\circ = -30 - T(-0.050) \]
也就是
\[ \Delta G^\circ = -30 + 0.050T \]
转换温度仍然是 600 K。
在低于 600 K 时,
\[ \Delta G^\circ < 0 \]
因此,反向反应在标准条件下在热力学上自发。
在高于 600 K 时,
\[ \Delta G^\circ > 0 \]
因此,它在标准条件下是非自发的。
对 e 部分,把原本的方程式乘以二,就等于把所描述的化学变化量加倍。
因此,
\[ \Delta H^\circ = +60\text{ kJ mol}^{-1} \]
以及
\[ \Delta S^\circ = +100\text{ J mol}^{-1}\text{ K}^{-1} \]
在任何选定的温度下,\(\Delta G^\circ\) 也会加倍,因为
\[ \Delta G^\circ = \Delta H^\circ - T\Delta S^\circ \]
而其中两项都已加倍。
但是,转换温度为
\[ T = \frac{\Delta H^\circ}{\Delta S^\circ} \]
所以分子和分母同时乘以二,不会改变结果:
\[ T = \frac{60}{0.100} = 600\text{ K} \]
这就是最后一个陷阱。当你把化学方程式乘上一个倍数时,\(\Delta H^\circ\)、\(\Delta S^\circ\) 和 \(\Delta G^\circ\) 等热力学量也会按比例改变。但焓与熵的贡献恰好平衡时所对应的物理温度并不会改变。
10这些概念能帮助你理解什么
一旦你能把焓和熵清楚区分开来,吉布斯自由能就不再只像是一条需要死记的公式。
\(\Delta H\) 告诉你反应在能量上的代价或收益。\(\Delta S\) 告诉你可达微观排列方式的数量与分布如何改变。温度则透过 \(T\Delta S\) 决定这个熵变对反应有多大的影响。
因此,下一个有用的问题就不再只是「熵有没有增加?」,而是:在什么温度下,焓或熵会主导反应在热力学上的方向?
这正是从熵变预测进一步理解吉布斯自由能、反应自发性,最终到化学平衡之间的桥梁。