
HSC 化学中的键焓与能量守恒
了解断键与成键如何决定反应焓,以及能量守恒如何解释放热反应和吸热反应。
氢气和氧气的混合物在反应时可以释放大量热能。但这里有一个容易让人困惑的细节:在新的 O-H 键形成之前,原有的 H-H 键和 O=O 键必须先受到扰动并断裂,而这需要能量。
先预测正负号。假如你把一莫耳的 H-H 键完全拉开,使氢原子彼此彻底分离,能量会释放出来,还是必须输入能量?你必须输入能量。反应之所以整体释放能量,只是因为形成新键时释放的能量,比断裂旧键所需的能量更多。
这种能量收支正是键焓的核心概念。
01断键需要能量
想像两块吸在一起的磁铁。要把它们分开,你必须对抗吸引力把它们拉开。当你让它们重新靠在一起时,它们会彼此加速靠近,并把能量释放到周围环境中。
化学键在一个重要方面也有类似的情况。两个成键原子的位能,比相同原子彼此分离时低。因此,把它们分开需要输入能量。
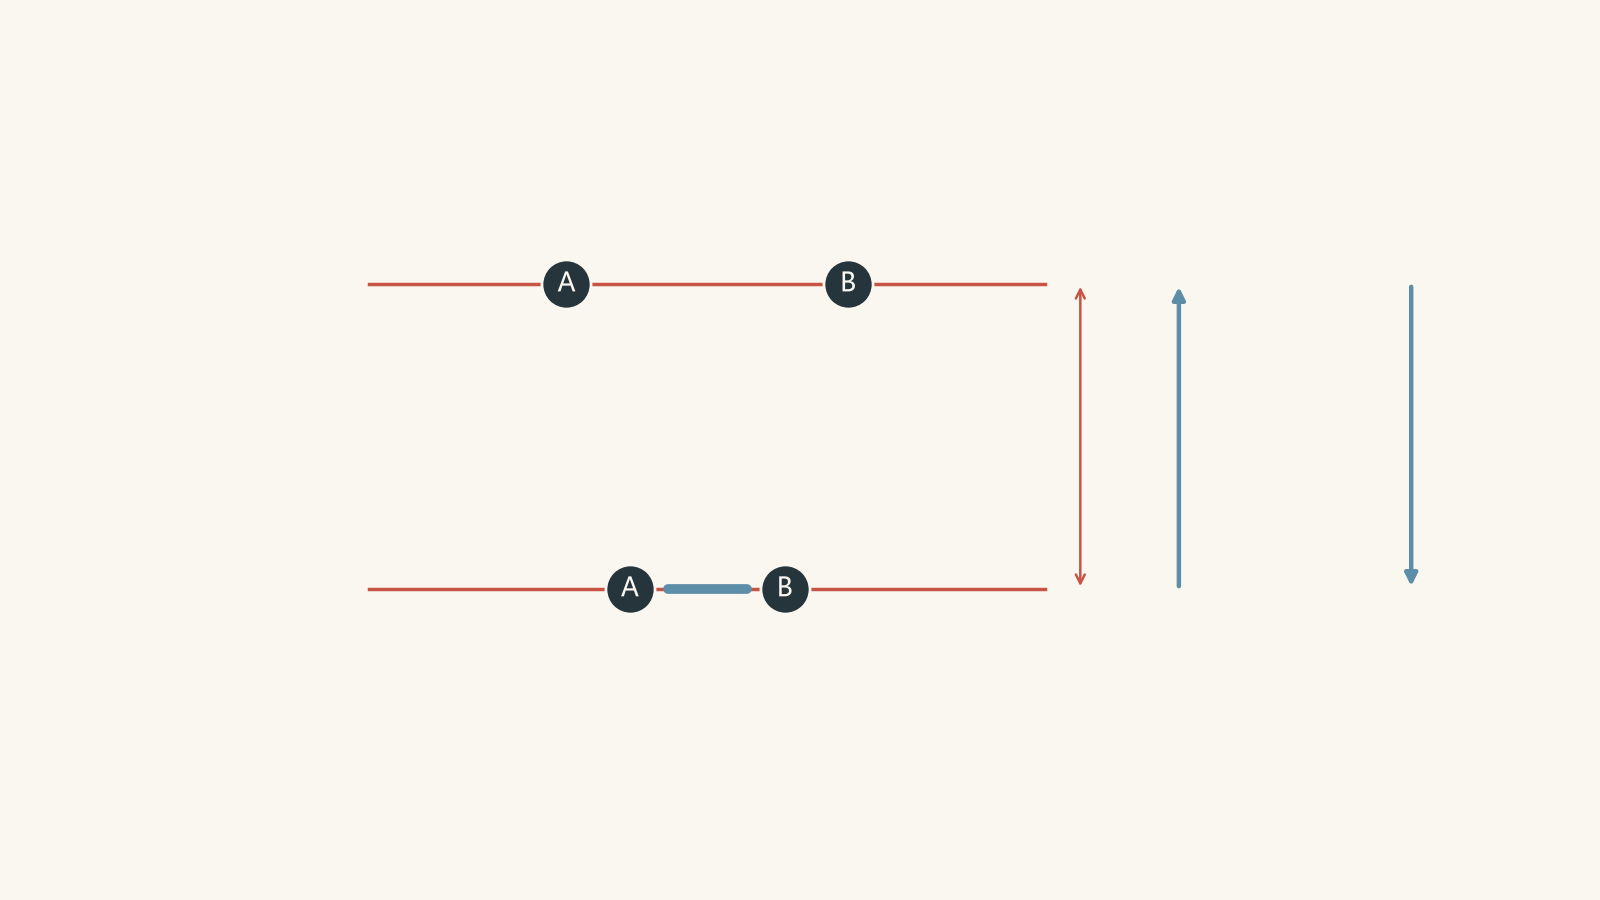
由此可以得到两条规则:
| 过程 | 化学系统的能量变化 |
|---|---|
| 断裂一个键 | 吸收能量 |
| 形成一个键 | 释放能量 |
磁铁的类比有其限制。原子并不是微小的条形磁铁,而真正的化学键来自静电作用和量子力学。这个类比真正有用的地方,只是能量变化的方向:要把一个具有吸引力且稳定的排列分开,需要能量。
这也能立即纠正化学中一个很常见、也很容易产生的误解。
学生可能会说:「反应释放能量,是因为化学键断裂。」
这听起来似乎合理,因为我们平常常说「能量储存在化学键中」。但断裂一个键本身绝不会提供断键所需的能量;相反,它需要能量。
一个反应之所以能在整体上释放能量,是因为生成物中的化学键在能量上比必须被断裂的反应物化学键更有利。
02键焓衡量的是甚么
键焓 \(D\) 是在气态物种中,断裂一莫耳某种特定化学键所需的能量。
例如,若
\[ D(\ce{H-H})=436\ \mathrm{kJ\,mol^{-1}}, \]
那么断裂一莫耳 H-H 键需要 \(436\ \mathrm{kJ}\)。
因此:
\[ \ce{H2(g) -> 2H(g)} \]
的焓变约为
\[ \Delta H=+436\ \mathrm{kJ\,mol^{-1}}. \]
正号非常重要。这表示能量进入了化学系统。
如果把这个过程反向进行:
\[ \ce{2H(g) -> H2(g)} \]
能量变化的正负号也会相反:
\[ \Delta H=-436\ \mathrm{kJ\,mol^{-1}}. \]
同一个很难断裂的强键,在形成时也会释放大量能量。
这一点值得记住:强键并不是一个充满能量、等待爆开的键。它其实是一种特别稳定、能量较低的排列。
03反应焓是一种能量收支
考虑一个一般反应。
我们可以想像用一条完全人为设计的两阶段路径来进行:
- 断裂反应物中的化学键,直到得到彼此分离的气态原子;
- 重新排列这些原子,并形成所有生成物中的化学键。
真实反应并不需要依照这种机制进行。这只是一种能量计算方法。
断裂反应物中的化学键会使能量升高。形成生成物中的化学键会使能量降低。
因此,反应焓可以近似表示为
\[ \Delta H_{\mathrm{rxn}} \approx \sum D(\text{断裂的化学键}) - \sum D(\text{形成的化学键}). \]
其中:
- \(\Delta H_{\mathrm{rxn}}\) 是按所写化学方程式计算的反应焓变,通常以 \(\mathrm{kJ\,mol^{-1}}\) 表示;
- \(D\) 是键焓,单位为 \(\mathrm{kJ\,mol^{-1}}\);
- 第一个总和是断裂反应物化学键所需的能量;
- 第二个总和是生成物化学键形成时所释放能量的大小。
注意这里要做减法。键焓表通常列出的都是正值,因为它们表示断裂化学键所需要的能量。
计算之前先预测正负号
假设断裂反应物中的化学键需要 \(700\ \mathrm{kJ}\),而形成生成物中的化学键会释放 \(900\ \mathrm{kJ}\)。
反应先吸收了 \(700\ \mathrm{kJ}\),然后释放 \(900\ \mathrm{kJ}\)。最后的净变化是多少?
\[ \Delta H=700-900=-200\ \mathrm{kJ}. \]
整体而言,系统失去了 \(200\ \mathrm{kJ}\)。因此反应是放热反应。
如果断键所需的能量比成键时释放的能量更大,\(\Delta H\) 就会是正值,而反应则是吸热反应。
| 比较 | \(\Delta H\) 的正负号 | 反应 |
|---|---|---|
| 成键所释放的能量多于断键所吸收的能量 | 负 | 放热 |
| 断键所吸收的能量多于成键所释放的能量 | 正 | 吸热 |
04能量守恒并没有消失
放热反应并不是把反应物中的能量消灭掉。能量是从化学系统转移到周围环境。
如果一个在恒压下进行的反应有
\[ \Delta H=-183\ \mathrm{kJ}, \]
那么反应系统会失去 \(183\ \mathrm{kJ}\) 的焓。如果相关的能量转移形式是热,周围环境便会得到这些能量。
对吸热反应而言,方向正好相反。化学系统从周围环境获得能量。
因此,能量守恒并不表示 \(\Delta H\) 必须等于零。它表示完整系统中任何一部分失去的能量,都必须出现在其他地方。
05范例:形成氯化氢
利用以下键焓,计算反应
\[ \ce{H2(g) + Cl2(g) -> 2HCl(g)} \]
的反应焓:
| 化学键 | 键焓 |
|---|---|
| H-H | \(436\ \mathrm{kJ\,mol^{-1}}\) |
| Cl-Cl | \(243\ \mathrm{kJ\,mol^{-1}}\) |
| H-Cl | \(431\ \mathrm{kJ\,mol^{-1}}\) |
步骤 1:找出必须断裂的化学键。
反应物中有一个 H-H 键和一个 Cl-Cl 键。
\[ E_{\mathrm{broken}} = 436+243 = 679\ \mathrm{kJ\,mol^{-1}}. \]
步骤 2:找出形成的化学键。
会生成两个 HCl 分子,因此形成两个 H-Cl 键。
\[ E_{\mathrm{formed}} = 2(431) = 862\ \mathrm{kJ\,mol^{-1}}. \]
步骤 3:以断键所需的能量减去成键时释放的能量。
\[ \Delta H \approx 679-862 = -183\ \mathrm{kJ\,mol^{-1}}. \]
步骤 4:解释正负号。
这是一个放热反应。断裂 H-H 和 Cl-Cl 键需要 \(679\ \mathrm{kJ\,mol^{-1}}\),但形成 H-Cl 键会释放约 \(862\ \mathrm{kJ\,mol^{-1}}\)。
因此,生成物中的成键作用令系统的能量整体降低约 \(183\ \mathrm{kJ\,mol^{-1}}\)。
06你并不总是需要数出每一个化学键
当相同的化学键在反应方程式两侧保持不变时,它们对能量计算的贡献会互相抵消。
这在有机反应中特别有用。与其数二十个化学键,再希望自己没有数错,不如先找出真正发生改变的部分。
07范例:乙烯的氢化
估算反应
\[ \ce{C2H4(g) + H2(g) -> C2H6(g)} \]
的焓变,使用:
| 化学键 | 键焓 |
|---|---|
| C=C | \(614\ \mathrm{kJ\,mol^{-1}}\) |
| C-C | \(347\ \mathrm{kJ\,mol^{-1}}\) |
| C-H | \(413\ \mathrm{kJ\,mol^{-1}}\) |
| H-H | \(436\ \mathrm{kJ\,mol^{-1}}\) |
一个常见错误是说:「C=C 双键变成 C-C 单键,所以只要把这两个键焓相减就可以了。」
这样忽略了氢。
步骤 1:找出化学键的变化。
乙烯中原有的四个 C-H 键在生成物中仍然存在,因此它们可在能量计算中抵消。
真正相关的变化是:
- 断裂一个 C=C 键;
- 断裂一个 H-H 键;
- 形成一个 C-C 键;
- 形成两个新的 C-H 键。
步骤 2:计算断键能量。
\[ E_{\mathrm{broken}} = 614+436 = 1050\ \mathrm{kJ\,mol^{-1}}. \]
步骤 3:计算形成新键所释放的能量。
\[ E_{\mathrm{formed}} = 347+2(413) = 1173\ \mathrm{kJ\,mol^{-1}}. \]
步骤 4:计算反应焓。
\[ \Delta H \approx 1050-1173 = -123\ \mathrm{kJ\,mol^{-1}}. \]
因此,估算所得的反应焓为
\[ \boxed{\Delta H\approx-123\ \mathrm{kJ\,mol^{-1}}}. \]
这个反应是放热反应,因为形成 C-C 键和两个新的 C-H 键所释放的能量,比破坏 C=C 键和 H-H 键所需要的能量更多。
08为甚么放热反应仍可能需要点燃
还有另一个值得先作预测的问题。
如果生成物的形成使系统能量降低,那么放热反应是否应该在反应物一接触时便自动开始?
不一定。
反应粒子可能首先需要足够的能量,使原有化学键发生扭曲或部分断裂,并到达一个能让新化学键开始形成的高能排列。这个最低能量障碍与活化能有关。
因此,以下两个陈述可以同时成立:
- 一个反应需要初始的能量输入;
- 该反应在整体上会释放能量。
例如,一根火柴可以引发氢气燃烧,但火柴并不是最终所释放全部能量的来源。
活化能描述的是反应路径上的能量障碍。反应焓描述的是起始状态和终止状态之间的能量差。
不要把两者混淆。
09为甚么键焓计算通常只是估算
方程式
\[ \Delta H_{\mathrm{rxn}} \approx \sum D(\text{断裂的化学键}) - \sum D(\text{形成的化学键}) \]
之所以使用近似号,是有原因的。
键焓表中的许多数值都是平均键焓。甲烷中的 C-H 键,所处的能量环境并不会与乙烷、乙烯或氯甲烷中的 C-H 键完全相同。
我们把它们统称为「C-H」,是因为平均值很有用,而不是因为每一个分子中的每一个 C-H 键在能量上都完全相同。
这带出一个重要区别:
- 能量守恒是精确的;
- 使用平均键焓进行的计算是近似的。
如果利用平均键焓计算所得的结果,与精确测量的反应焓略有不同,并不代表能量守恒失效。只是模型的精确度有限。
10物态也很重要
键焓描述的是气态物种中的化学键。
假设你的化学方程式生成液态水。以 O-H 键为基础的键焓计算,实际上会把你带到气态水分子的能量状态。要得到液态水,你还必须考虑凝结。
这个相变会额外释放能量。
因此,你应该始终留意物态符号:
\[ \ce{H2O(g)} \]
和
\[ \ce{H2O(l)} \]
在化学上是同一种物质,但它们并不是相同的能量状态。
同样的提醒也适用于以下情况:反应物最初是固体或液体,但键焓数据所指的是气态分子。任何必需的汽化、升华或其他物理变化,都会有相应的焓变代价。
11理解整个计算的更好方式
键焓法可以看成一条想像中的绕道路径。
反应物先沿能量方向向上变成彼此分离的气态原子。接著,当生成物中的化学键形成时,原子的能量再向下降低。
真正关心的是起始能阶与终止能阶之间的差。
这正是能量守恒发挥作用的地方:实际反应可能沿著一条复杂的机制进行,当中涉及碰撞、中间体、催化剂和多个步骤,但总焓变只取决于初始状态和最终状态。
这个概念之后会发展成赫斯定律。
12问题与解答
问题 1
氨可以依照下列反应形成:
\[ \ce{N2(g) + 3H2(g) -> 2NH3(g)}. \]
使用以下键焓:
| 化学键 | 键焓 |
|---|---|
| N≡N | \(945\ \mathrm{kJ\,mol^{-1}}\) |
| H-H | \(436\ \mathrm{kJ\,mol^{-1}}\) |
| N-H | \(391\ \mathrm{kJ\,mol^{-1}}\) |
估算按所写反应方程式计算的 \(\Delta H\),并指出这是放热反应还是吸热反应。
解答 1
这个反应是放热反应,按所写的反应方程式计算,\(\Delta H\approx-93\ \mathrm{kJ\,mol^{-1}}\)。
断裂的化学键是一个 N≡N 键和三个 H-H 键:
\[ E_{\mathrm{broken}} = 945+3(436) = 2253\ \mathrm{kJ\,mol^{-1}}. \]
两个 \(\ce{NH3}\) 分子合共有六个 N-H 键:
\[ E_{\mathrm{formed}} = 6(391) = 2346\ \mathrm{kJ\,mol^{-1}}. \]
因此,
\[ \Delta H \approx 2253-2346 = -93\ \mathrm{kJ\,mol^{-1}}. \]
负号表示,形成六个 N-H 键所释放的能量,比断裂 N≡N 和 H-H 键所需的能量多约 \(93\ \mathrm{kJ\,mol^{-1}}\)。
一个很容易犯的错误,是看到非常强的 N≡N 键,就断定反应必定是吸热的。这只考虑了能量代价。还必须把形成全部六个新 N-H 键时所释放的能量计算在内。
问题 2
乙炔可以分两个阶段氢化成乙烷:
\[ \ce{C2H2(g) + H2(g) -> C2H4(g)} \]
接著是
\[ \ce{C2H4(g) + H2(g) -> C2H6(g)}. \]
使用:
| 化学键 | 键焓 |
|---|---|
| C≡C | \(839\ \mathrm{kJ\,mol^{-1}}\) |
| C=C | \(614\ \mathrm{kJ\,mol^{-1}}\) |
| C-C | \(347\ \mathrm{kJ\,mol^{-1}}\) |
| C-H | \(413\ \mathrm{kJ\,mol^{-1}}\) |
| H-H | \(436\ \mathrm{kJ\,mol^{-1}}\) |
计算每一阶段的键焓估算值,以及总反应
\[ \ce{C2H2(g) + 2H2(g) -> C2H6(g)}. \]
然后解释,为甚么把两个阶段的焓变相加,必须得到与直接计算总体化学键变化相同的键焓估算值。
解答 2
第一阶段的估算值约为 \(-165\ \mathrm{kJ\,mol^{-1}}\),第二阶段约为 \(-123\ \mathrm{kJ\,mol^{-1}}\),而总反应约为 \(-288\ \mathrm{kJ\,mol^{-1}}\)。
对第一阶段而言,乙炔中原有的两个 C-H 键在乙烯中仍然存在。因此,相关变化是:
- 断裂一个 C≡C 键和一个 H-H 键;
- 形成一个 C=C 键和两个额外的 C-H 键。
断键能量为
\[ E_{\mathrm{broken}} = 839+436 = 1275\ \mathrm{kJ\,mol^{-1}}. \]
成键所释放能量的大小为
\[ E_{\mathrm{formed}} = 614+2(413) = 1440\ \mathrm{kJ\,mol^{-1}}. \]
因此,
\[ \Delta H_1 \approx 1275-1440 = -165\ \mathrm{kJ\,mol^{-1}}. \]
对第二阶段而言,变化是:
- 断裂一个 C=C 键和一个 H-H 键;
- 形成一个 C-C 键和两个新的 C-H 键。
所以
\[ \begin{aligned} E_{\mathrm{broken}}&=614+436=1050\ \mathrm{kJ\,mol^{-1}},\\ E_{\mathrm{formed}}&=347+2(413)=1173\ \mathrm{kJ\,mol^{-1}},\\ \Delta H_2&\approx1050-1173=-123\ \mathrm{kJ\,mol^{-1}}. \end{aligned} \]
把两个阶段相加:
\[ \Delta H_{\mathrm{overall}} \approx -165+(-123) = -288\ \mathrm{kJ\,mol^{-1}}. \]
我们可以透过直接考虑总体变化来验证。整个反应中,一个 C≡C 键和两个 H-H 键,被一个 C-C 键和四个额外的 C-H 键取代:
\[ \begin{aligned} E_{\mathrm{broken}} &= 839+2(436) = 1711\ \mathrm{kJ\,mol^{-1}},\\ E_{\mathrm{formed}} &= 347+4(413) = 1999\ \mathrm{kJ\,mol^{-1}},\\ \Delta H_{\mathrm{overall}} &\approx 1711-1999\\ &= -288\ \mathrm{kJ\,mol^{-1}}. \end{aligned} \]
一个容易想到的方法,是逐一数出每个分子中的所有化学键。理论上这样也可行,但会掩盖那些有用的抵消项。
两种方法之所以一致,更深层的原因是能量守恒。中间体 \(\ce{C2H4}\) 在第一阶段生成,并在第二阶段被消耗。当两个阶段相加时,它的能量贡献会互相抵消,最后只剩原始反应物和最终生成物。
问题 3
考虑
\[ \ce{H2(g) + I2(s) -> 2HI(g)}. \]
使用:
\[ D(\ce{H-H})=436\ \mathrm{kJ\,mol^{-1}}, \]
\[ D(\ce{I-I})=151\ \mathrm{kJ\,mol^{-1}}, \]
以及
\[ D(\ce{H-I})=299\ \mathrm{kJ\,mol^{-1}}. \]
碘升华所需的焓变
\[ \ce{I2(s) -> I2(g)}, \]
为 \(+62.4\ \mathrm{kJ\,mol^{-1}}\)。
估算这个反应的焓变。解释为甚么如果只套用上述三个键焓,而不考虑碘的物态,会预测出错误的正负号。
解答 3
估算所得的焓变为 \(+51.4\ \mathrm{kJ\,mol^{-1}}\),因此在题目指定的条件下,这是一个吸热反应。
先想像使用气态碘:
\[ \ce{H2(g) + I2(g) -> 2HI(g)}. \]
断裂 H-H 和 I-I 键需要
\[ E_{\mathrm{broken}} = 436+151 = 587\ \mathrm{kJ\,mol^{-1}}. \]
形成两个 H-I 键会释放
\[ E_{\mathrm{formed}} = 2(299) = 598\ \mathrm{kJ\,mol^{-1}}. \]
所以对气态碘而言,
\[ \Delta H \approx 587-598 = -11\ \mathrm{kJ\,mol^{-1}}. \]
但题目中实际的反应物是 \(\ce{I2(s)}\),而不是 \(\ce{I2(g)}\)。
在可以使用气态 I-I 键焓之前,碘必须先升华:
\[ \ce{I2(s) -> I2(g)} \qquad \Delta H=+62.4\ \mathrm{kJ\,mol^{-1}}. \]
因此,
\[ \begin{aligned} \Delta H_{\mathrm{overall}} &\approx 62.4+(-11)\\ &= +51.4\ \mathrm{kJ\,mol^{-1}}. \end{aligned} \]
一个容易犯的计算错误,是停在 \(-11\ \mathrm{kJ\,mol^{-1}}\),因为这等于把固态碘当成已经是气态碘。
键焓 \(D(\ce{I-I})\) 描述的是在气态 \(\ce{I2}\) 中断裂 I-I 键。它并不包括克服维持固态碘结构的分子间吸引力所需的能量。
这个相变的能量足以使整体焓变的预测正负号反转。
问题 4
甲烷进行完全燃烧:
\[ \ce{CH4(g) + 2O2(g) -> CO2(g) + 2H2O(l)}. \]
使用以下平均键焓:
| 化学键 | 键焓 |
|---|---|
| C-H | \(413\ \mathrm{kJ\,mol^{-1}}\) |
| O=O | \(498\ \mathrm{kJ\,mol^{-1}}\) |
| \(\ce{CO2}\) 中的 C=O | \(805\ \mathrm{kJ\,mol^{-1}}\) |
| O-H | \(463\ \mathrm{kJ\,mol^{-1}}\) |
在相关条件下,取水的汽化焓为
\[ \Delta H_{\mathrm{vap}} = +44\ \mathrm{kJ\,mol^{-1}}. \]
生成液态水时,实测反应焓约为 \(-890\ \mathrm{kJ\,mol^{-1}}\)。
计算:
- 把水视为气态时的键焓估算值;
- 修正为液态水后的估算值;
- 该估算值与实测值之间的差异。
剩下的差异是否违反能量守恒?
解答 4
气态水的键焓估算值为 \(-814\ \mathrm{kJ\,mol^{-1}}\),考虑凝结成液态水后则约为 \(-902\ \mathrm{kJ\,mol^{-1}}\)。它与题目所给实测值相差 \(12\ \mathrm{kJ\,mol^{-1}}\),这并不违反能量守恒。
对反应物而言,必须断裂四个 C-H 键和两个 O=O 键:
\[ \begin{aligned} E_{\mathrm{broken}} &= 4(413)+2(498)\\ &= 1652+996\\ &= 2648\ \mathrm{kJ\,mol^{-1}}. \end{aligned} \]
生成物中,一个 \(\ce{CO2}\) 分子有两个 C=O 键,而两个水分子合共有四个 O-H 键:
\[ \begin{aligned} E_{\mathrm{formed}} &= 2(805)+4(463)\\ &= 1610+1852\\ &= 3462\ \mathrm{kJ\,mol^{-1}}. \end{aligned} \]
因此,键焓计算所得的结果对应于形成气态水:
\[ \Delta H_{\mathrm{gas}} \approx 2648-3462 = -814\ \mathrm{kJ\,mol^{-1}}. \]
然而,题目要求的生成物是液态水。
一莫耳水的凝结是汽化的逆过程,因此
\[ \Delta H_{\mathrm{cond}} = -44\ \mathrm{kJ\,mol^{-1}}. \]
生成了两莫耳水:
\[ \Delta H_{\mathrm{cond,total}} = 2(-44) = -88\ \mathrm{kJ\,mol^{-1}}. \]
因此,
\[ \begin{aligned} \Delta H_{\mathrm{liquid}} &\approx -814-88\\ &= -902\ \mathrm{kJ\,mol^{-1}}. \end{aligned} \]
与题目所给的实测值
\[ -890\ \mathrm{kJ\,mol^{-1}}, \]
相比,估算值多负了 \(12\ \mathrm{kJ\,mol^{-1}}\)。
一个容易产生的结论是,因为两个计算结果并不完全相同,所以能量守恒似乎失效了。
实际上并不是这样。能量守恒适用于真实的物理系统。我们的计算使用了平均 C-H 和 O-H 键焓,因此以平均值代替了各分子特定的实际能量值。
修正水的物态后,已消除了一个主要的差异来源。剩下较小的偏差,反映键焓模型本身的近似性,以及题目所给数据中可能存在的取整误差。
问题 5
假设在相同条件下进行的测量得到以下反应焓:
\[ \ce{CH4(g) + Cl2(g) -> CH3Cl(g) + HCl(g)} \]
\[ \Delta H_1=-104\ \mathrm{kJ\,mol^{-1}}, \]
以及
\[ \ce{CH3Cl(g) + Cl2(g) -> CH2Cl2(g) + HCl(g)} \]
\[ \Delta H_2=-100\ \mathrm{kJ\,mol^{-1}}. \]
平均键焓表对两个反应预测出几乎相同的数值,因为从纸面上看,每个反应都是断裂一个 C-H 键和一个 Cl-Cl 键,并形成一个 C-Cl 键和一个 H-Cl 键。
一位学生提出:
「这不可能。如果断裂和形成的是相同类型的化学键,按照能量守恒,两个反应的反应焓必须相等。」
判断这位学生的说法是否正确。然后把第一个反应与第二个反应的逆反应相加,求出
\[ \ce{CH4(g) + CH2Cl2(g) -> 2CH3Cl(g)}. \]
的 \(\Delta H\)。
以平均键数进行的计算会预测这个最终反应约为 \(0\ \mathrm{kJ\,mol^{-1}}\),因为反应式两侧各有六个 C-H 键和两个 C-Cl 键。解释为甚么这个非零结果并不表示可以在反应循环中创造能量。
解答 5
这位学生的说法不正确,而合并后的反应有 \(\Delta H=-4\ \mathrm{kJ\,mol^{-1}}\)。这个差异完全符合能量守恒,因为平均键焓并不是精确的、特定分子所具有的能量。
先从
\[ \ce{CH4 + Cl2 -> CH3Cl + HCl} \]
开始,其中
\[ \Delta H_1=-104\ \mathrm{kJ\,mol^{-1}}. \]
把第二个反应反转:
\[ \ce{CH2Cl2 + HCl -> CH3Cl + Cl2}. \]
反转一个反应时,其焓变的正负号也要反转,因此
\[ \Delta H_{\mathrm{reverse\ 2}} = +100\ \mathrm{kJ\,mol^{-1}}. \]
现在把两个方程式相加:
\[ \begin{aligned} \ce{CH4 + Cl2} &\ce{-> CH3Cl + HCl}\\ \ce{CH2Cl2 + HCl} &\ce{-> CH3Cl + Cl2} \end{aligned} \]
\(\ce{Cl2}\) 和 \(\ce{HCl}\) 互相抵消,得到
\[ \ce{CH4(g) + CH2Cl2(g) -> 2CH3Cl(g)}. \]
它的焓变为
\[ \begin{aligned} \Delta H &= -104+100\\ &= -4\ \mathrm{kJ\,mol^{-1}}. \end{aligned} \]
乍看之下,这似乎有点奇怪。数一数平均化学键的种类。
反应物合计含有:
- 六个 C-H 键;
- 两个 C-Cl 键。
生成物的数量完全相同:
- 六个 C-H 键;
- 两个 C-Cl 键。
因此,如果使用一个假设每个 C-H 键都具有完全固定能量、每个 C-Cl 键也都具有完全固定能量的模型,就会预测
\[ \Delta H\approx0. \]
关键在于,这种固定键能模型并不精确。
\(\ce{CH4}\) 中的 C-H 键,其解离焓不一定与 \(\ce{CH3Cl}\) 或 \(\ce{CH2Cl2}\) 中的 C-H 键完全相同。邻近原子的改变会改变整个分子的电子环境。C-Cl 键也是同样的道理。
平均键焓有意把这些细小的分子差异隐藏起来。
能量守恒真正适用的是完整初始状态和最终状态的精确能量。如果实测值是 \(-104\) 和 \(-100\ \mathrm{kJ\,mol^{-1}}\),那么根据能量守恒,合并反应必须具有
\[ \Delta H=-4\ \mathrm{kJ\,mol^{-1}}. \]
不可能借由建立一个封闭循环,把这个差值变成免费能量。若要把
\[ \ce{2CH3Cl} \]
重新变回
\[ \ce{CH4 + CH2Cl2}, \]
就必须把最后那个反应反转。此时它的焓变会变成
\[ +4\ \mathrm{kJ\,mol^{-1}}, \]
正好抵消正向反应所释放的 \(-4\ \mathrm{kJ\,mol^{-1}}\)。
这里容易犯的错误相当细微:把平均键焓模型当成比能量守恒更基本的原理。事实并非如此。如果近似的键焓数据与一个精确的封闭能量循环不一致,必须让步的是近似模型,而不是能量守恒。
13这个概念接下来能带你到哪里
键焓提供了一幅从微观角度理解反应焓的图像:破坏反应物的原有结构需要输入能量,新的成键排列形成时会释放能量,而两者之间的能量收支决定了 \(\Delta H\) 的正负号。
更一般化的概念甚至更有用。由于整体能量变化取决于初始和最终状态,而不是两者之间所采取的路径,因此你可以透过相加或反转其他反应,计算一个未知反应的焓变。
这就是赫斯定律。它把这里使用的能量守恒概念进一步推广,让你可以利用实测的燃烧焓、生成焓、相变焓及其他反应焓来进行计算,而不需要假装每个反应实际上都会经过彼此分离的气态原子。