
Calorimetría y q = mcΔT: guía de Química HSC
Aprende a usar la calorimetría y q = mcΔT para calcular cambios experimentales de entalpía, considerar la capacidad calorífica del calorímetro y evaluar fuentes de error.
Mezcla 50 mL de ácido clorhídrico con 50 mL de hidróxido de sodio y la temperatura aumenta bruscamente de \(23.5^\circ\text{C}\) a \(30.2^\circ\text{C}\). Está claro que la reacción liberó energía. Pero el termómetro no te indicó cuántos kilojulios se liberaron y, desde luego, no te dio un cambio de entalpía en \(\text{kJ mol}^{-1}\).
Antes de usar una ecuación, predice esto: si se liberara la misma cantidad de energía en el doble de disolución, ¿el aumento de temperatura sería el mismo?
No. Una mayor cantidad de materia tiene que compartir la energía, por lo que el aumento de temperatura sería menor. Esa es la idea en la que se basa la calorimetría. Medimos un cambio de temperatura en algo cuyo comportamiento térmico conocemos y, a partir de ahí, trabajamos hacia atrás para deducir el calor transferido por la reacción.
01El termómetro no mide calor
Un termómetro mide temperatura. No mide calor.
Es fácil perder de vista esta distinción porque los objetos más calientes suelen contener más energía térmica. Pero la temperatura te informa sobre el estado térmico de una sustancia, mientras que el calor, \(q\), es energía transferida debido a una diferencia de temperatura.
Imagina una taza de agua y una bañera llena de agua, ambas calentándose \(5^\circ\text{C}\). La bañera necesita mucha más energía porque hay mucha más agua que calentar. Mismo cambio de temperatura, transferencia de calor muy diferente.
Ese modelo mental se convierte en:
\[
q = mc\Delta T
\]
donde:
- \(q\) es el calor transferido, en julios, \(\text{J}\)
- \(m\) es la masa que se calienta o enfría, normalmente en gramos, \(\text{g}\)
- \(c\) es la capacidad calorífica específica, en \(\text{J g}^{-1}\text{K}^{-1}\)
- \(\Delta T = T_{\text{final}}-T_{\text{inicial}}\)
Una diferencia de temperatura de \(1^\circ\text{C}\) tiene el mismo valor numérico que una diferencia de temperatura de \(1\text{ K}\), por lo que puede utilizarse cualquiera de las dos para \(\Delta T\) siempre que las unidades de \(c\) sean coherentes.
En el caso de disoluciones acuosas diluidas, las preguntas de HSC suelen indicarte que supongas
\[
c = 4.18\text{ J g}^{-1}\text{K}^{-1}
\]
que es aproximadamente la capacidad calorífica específica del agua. Esto es una aproximación. Un ácido concentrado, una disolución salina u otra mezcla no tiene necesariamente exactamente la misma capacidad calorífica específica que el agua pura.
El signo de \(q\) se obtiene directamente de \(\Delta T\):
| ¿Qué le ocurre a la sustancia medida? | \(\Delta T\) | \(q\) para esa sustancia |
|---|---|---|
| Se calienta | positivo | positivo |
| Se enfría | negativo | negativo |
Ese es el signo correspondiente a la sustancia que se está midiendo, normalmente la disolución. La propia reacción tiene el signo opuesto.
02Imagina mentalmente el experimento de calorimetría
Empieza con un calorímetro sencillo para disoluciones.
Un vaso de poliestireno contiene una de las disoluciones de reactivo. Sobre el vaso se coloca una tapa, atravesada por un termómetro o una sonda de temperatura. Se añade un segundo reactivo a través de la tapa. Se agita la mezcla y se registra la temperatura antes, durante y después de mezclar.
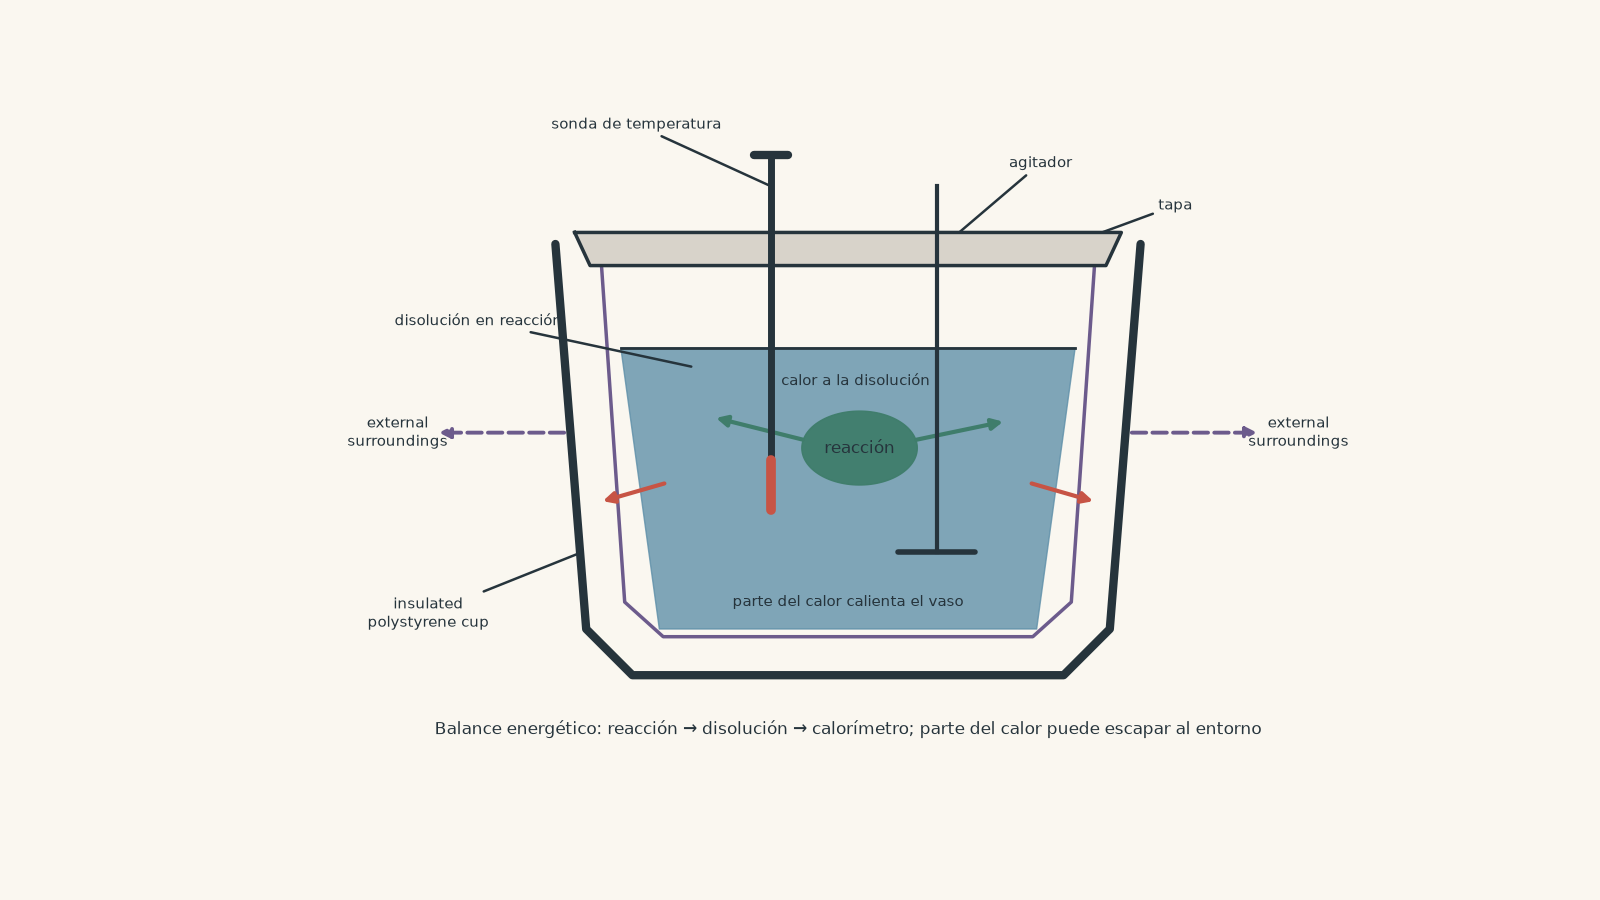
Supón que en su interior reaccionan un ácido y una base. ¿Qué deberías observar si la reacción es exotérmica?
La disolución debería calentarse. La energía sale de las sustancias químicas que reaccionan y entra en la disolución que las rodea.
Los químicos separan mentalmente estas dos partes:
- las sustancias químicas que reaccionan son el sistema
- la disolución, el calorímetro y el entorno externo constituyen los alrededores
En un calorímetro deliberadamente simplificado, primero suponemos que todo el calor liberado por la reacción pasa a la disolución:
\[
q_{\text{reacción}} + q_{\text{disolución}} \approx 0
\]
por tanto,
\[
q_{\text{reacción}} \approx -q_{\text{disolución}}
\]
y, por lo tanto,
\[
q_{\text{reacción}} \approx -mc\Delta T
\]
Si la disolución se calienta, \(q_{\text{disolución}}>0\), por lo que \(q_{\text{reacción}}<0\). La reacción es exotérmica.
Si la disolución se enfría, \(q_{\text{disolución}}<0\), por lo que \(q_{\text{reacción}}>0\). La reacción es endotérmica.
Si esta convención de signos todavía te parece poco intuitiva, la pregunta útil siempre es: «¿De quién es el \(q\) que estoy calculando?». La disolución y la reacción tienen signos opuestos porque la energía que sale de una entra en la otra. Puedes repasar las ideas fundamentales en Reacciones endotérmicas y exotérmicas para Química HSC.
A presión atmosférica aproximadamente constante, el calor transferido por la reacción puede relacionarse con su cambio de entalpía. Una vez conocido el calor de reacción, se puede hallar una entalpía molar mediante
\[
\Delta H = \frac{q_{\text{reacción}}}{n}
\]
donde \(n\) es el número de moles correspondiente a la cantidad de reacción que se está expresando.
Ten cuidado aquí. En una neutralización, podrías expresar \(\Delta H\) por mol de agua formada. En otra reacción, la pregunta puede pedir la entalpía por mol de reactivo limitante. Las unidades \(\text{kJ mol}^{-1}\) no tienen sentido a menos que sepas a qué se refiere «por mol».
Ejemplo resuelto: entalpía de neutralización
Se mezclan \(50.0\text{ mL}\) de \(\ce{HCl(aq)}\) \(1.00\text{ mol L}^{-1}\) con \(50.0\text{ mL}\) de \(\ce{NaOH(aq)}\) \(1.00\text{ mol L}^{-1}\). Ambas disoluciones empiezan a \(23.5^\circ\text{C}\), y la temperatura máxima es \(30.2^\circ\text{C}\). Supón que la disolución combinada tiene una densidad de \(1.00\text{ g mL}^{-1}\), una capacidad calorífica específica de \(4.18\text{ J g}^{-1}\text{K}^{-1}\), y que el propio calorímetro absorbe una cantidad despreciable de calor. Calcula la entalpía molar de neutralización por mol de agua formada.
La reacción es
\[
\ce{HCl(aq) + NaOH(aq) -> NaCl(aq) + H2O(l)}
\]
Paso 1
El volumen total es
\[
50.0 + 50.0 = 100.0\text{ mL}
\]
Utilizando la densidad supuesta de \(1.00\text{ g mL}^{-1}\),
\[
m = 100.0\text{ g}
\]
Paso 2
\[
\Delta T = 30.2-23.5 = 6.7\text{ K}
\]
Paso 3
\[
q_{\text{disolución}}
=mc\Delta T
=(100.0)(4.18)(6.7)
=2.80\times10^3\text{ J}
=2.80\text{ kJ}
\]
La disolución ganó \(2.80\text{ kJ}\), por lo que la reacción liberó aproximadamente la misma cantidad:
\[
q_{\text{reacción}}=-2.80\text{ kJ}
\]
Paso 4
Para cualquiera de los dos reactivos,
\[
n=cV=(1.00)(0.0500)=0.0500\text{ mol}
\]
Los reactivos están presentes en la proporción \(1:1\) necesaria, por lo que se forman \(0.0500\text{ mol}\) de agua.
Paso 5
\[
\Delta H
=\frac{-2.80}{0.0500}
=-56.0\text{ kJ mol}^{-1}
\]
El signo negativo indica que la neutralización es exotérmica. El valor numérico significa que, según este modelo experimental, se liberan aproximadamente \(56.0\text{ kJ}\) por cada mol de agua formada.
03El primer modelo es útil, pero no es exacto
Hay un problema evidente con nuestro primer balance energético. La disolución no es lo único que cambia de temperatura.
El vaso se calienta. La tapa se calienta. El termómetro se calienta. Parte de la energía se escapa hacia la habitación.
Imagina que compartes la cuenta de un restaurante con alguien que, discretamente, pidió tres postres. Si calculas tu parte teniendo en cuenta únicamente los dos platos principales, la aritmética puede ser impecable y aun así la respuesta puede ser incorrecta porque dejaste fuera parte de la cuenta.
Eso es lo que ocurre cuando utilizamos únicamente \(mc\Delta T\) para la disolución. La ecuación en sí es correcta. Lo que estaba incompleto era el límite que habíamos establecido para los alrededores.
Un modelo mejor incluye el calor absorbido o liberado por el calorímetro:
\[
q_{\text{reacción}}
=-(q_{\text{disolución}}+q_{\text{calorímetro}})
\]
La capacidad calorífica del calorímetro suele escribirse \(C_{\text{cal}}\), con unidades de \(\text{J K}^{-1}\):
\[
q_{\text{calorímetro}}=C_{\text{cal}}\Delta T
\]
Observa la diferencia entre \(c\) y \(C\).
La capacidad calorífica específica \(c\) describe la energía necesaria por gramo y por kelvin. La capacidad calorífica \(C\) describe el objeto o conjunto completo.
Para un objeto sencillo de masa fija,
\[
C=mc
\]
pero un calorímetro puede contener varios materiales, por lo que determinar experimentalmente un único \(C_{\text{cal}}\) puede resultar mucho más sencillo que hallar la masa y la capacidad calorífica específica de cada una de sus partes.
Ejemplo resuelto: una disolución endotérmica con capacidad calorífica del calorímetro
Se disuelven \(5.35\text{ g}\) de \(\ce{NH4Cl(s)}\) en \(100.0\text{ g}\) de agua. La temperatura disminuye de \(24.8^\circ\text{C}\) a \(21.7^\circ\text{C}\). Supón que la disolución final tiene una capacidad calorífica específica de \(4.18\text{ J g}^{-1}\text{K}^{-1}\). El calorímetro tiene una capacidad calorífica de \(40.0\text{ J K}^{-1}\). Calcula la entalpía molar de disolución. La masa molar de \(\ce{NH4Cl}\) es \(53.49\text{ g mol}^{-1}\).
Paso 1
La disolución contiene el agua y el soluto disuelto:
\[
m=100.0+5.35=105.35\text{ g}
\]
y
\[
\Delta T=21.7-24.8=-3.1\text{ K}
\]
Paso 2
\[
q_{\text{disolución}}
=(105.35)(4.18)(-3.1)
=-1.365\times10^3\text{ J}
\]
El signo negativo significa que la disolución perdió energía térmica.
Paso 3
\[
q_{\text{calorímetro}}
=(40.0)(-3.1)
=-124\text{ J}
\]
El calorímetro también se enfrió, por lo que también perdió energía.
Paso 4
\[
\begin{aligned}
q_{\text{reacción}}
&=-(q_{\text{disolución}}+q_{\text{calorímetro}})\\
&=-(-1365-124)\\
&=+1489\text{ J}\\
&=+1.489\text{ kJ}
\end{aligned}
\]
El signo positivo es importante. La disolución absorbió energía de sus alrededores.
Paso 5
\[
n=\frac{5.35}{53.49}=0.1000\text{ mol}
\]
Paso 6
\[
\Delta H
=\frac{1.489}{0.1000}
=+14.9\text{ kJ mol}^{-1}
\]
La disolución es endotérmica. Ignorar el enfriamiento del calorímetro habría hecho que la magnitud medida fuese demasiado pequeña.
04¿Qué ocurre si los reactivos empiezan a temperaturas diferentes?
Un atajo habitual consiste en sumar todas las masas y utilizar un único \(\Delta T\).
Eso solo funciona cuando es razonable considerar que los materiales parten de la misma temperatura.
Supón que una disolución empieza a \(20^\circ\text{C}\) y otra a \(30^\circ\text{C}\). No existe una única temperatura inicial para la disolución combinada. Incluso sin una reacción química, la disolución más caliente se enfriaría y la más fría se calentaría al mezclarlas.
La idea correcta es calcular por separado el cambio de calor de cada parte:
\[
q_{\text{alrededores}}
=\sum_i m_i c_i(T_{\text{final}}-T_{i,\text{inicial}})
\]
y añadir también cualquier término correspondiente al calorímetro.
Ejemplo resuelto: separar la mezcla térmica del calor de reacción
Un calorímetro contiene \(40.0\text{ g}\) de disolución de ácido clorhídrico a \(20.0^\circ\text{C}\). Contiene \(0.0300\text{ mol}\) de \(\ce{HCl}\). A continuación se añaden \(60.0\text{ g}\) de disolución de hidróxido de sodio a \(30.0^\circ\text{C}\), que contiene \(0.0500\text{ mol}\) de \(\ce{NaOH}\). El propio calorímetro empieza a \(25.0^\circ\text{C}\) y tiene \(C_{\text{cal}}=60.0\text{ J K}^{-1}\). La temperatura final es \(29.4^\circ\text{C}\). Supón que ambas disoluciones tienen \(c=4.18\text{ J g}^{-1}\text{K}^{-1}\). Calcula la entalpía molar de neutralización por mol de agua formada.
Paso 1
La reacción requiere \(\ce{HCl}\) y \(\ce{NaOH}\) en una proporción \(1:1\).
Hay \(0.0300\text{ mol}\) de \(\ce{HCl}\) y \(0.0500\text{ mol}\) de \(\ce{NaOH}\), por lo que \(\ce{HCl}\) es el reactivo limitante. Por tanto,
\[
n(\ce{H2O})=0.0300\text{ mol}
\]
Paso 2
\[
q_{\text{disolución de HCl}}
=(40.0)(4.18)(29.4-20.0)
=+1572\text{ J}
\]
Se calienta considerablemente.
Paso 3
\[
q_{\text{disolución de NaOH}}
=(60.0)(4.18)(29.4-30.0)
=-150\text{ J}
\]
Esta disolución, de hecho, se enfría ligeramente.
Paso 4
\[
q_{\text{cal}}
=(60.0)(29.4-25.0)
=+264\text{ J}
\]
Paso 5
\[
\begin{aligned}
q_{\text{alrededores}}
&=1572-150+264\\
&=1685\text{ J}
\end{aligned}
\]
Por tanto,
\[
q_{\text{reacción}}=-1685\text{ J}=-1.685\text{ kJ}
\]
Paso 6
\[
\Delta H
=\frac{-1.685}{0.0300}
=-56.2\text{ kJ mol}^{-1}
\]
El atajo tentador consiste en buscar un único \(\Delta T\) global. No existe. Cada parte de los alrededores empezó a una temperatura diferente, por lo que cada una necesita su propio cálculo de energía.
05Por qué se rediseña el experimento
Imagina el experimento de calorimetría más rudimentario posible: hacer reaccionar dos disoluciones en un vaso de precipitados de vidrio sin tapar y observar un termómetro.
Para una reacción exotérmica, tu predicción es sencilla. La temperatura indicada por el termómetro debería aumentar.
Y aumenta. Así que la idea básica funciona.
Pero ahora plantea una pregunta experimental más difícil: ¿el aumento de temperatura medido representa toda la energía liberada?
Casi con toda seguridad, no. Un vaso de precipitados de vidrio conduce calor hacia la mesa y el aire circundante. El aire caliente situado sobre el líquido se lleva energía. La evaporación elimina energía. El propio termómetro tarda un tiempo en responder.
Por tanto, la observación respalda la afirmación de que la reacción es exotérmica, pero el montaje es deficiente si quieres obtener un valor numérico preciso de \(\Delta H\).
El diseño revisado aborda esas pérdidas una por una:
- utilizar poliestireno en lugar de un vaso de precipitados de vidrio expuesto para reducir la conducción
- utilizar una tapa para reducir la convección y la evaporación
- agitar para que la temperatura medida represente mejor a toda la disolución
- utilizar una sonda de temperatura rápida
- determinar la capacidad calorífica del calorímetro en lugar de suponer que es cero
- registrar la temperatura en función del tiempo en lugar de depender de una sola lectura
Ninguna de estas medidas hace que el calorímetro quede perfectamente aislado. Hacen que el modelo se aproxime más a las transferencias reales de energía.
Corregir la pérdida de calor utilizando la temperatura en función del tiempo
En una reacción exotérmica, la temperatura máxima real puede alcanzarse antes de que el termómetro registre su valor más alto. Mientras tanto, la mezcla caliente ya está perdiendo energía hacia la habitación.
Un experimento mejor registra la temperatura durante cierto tiempo después de mezclar. Una vez que la reacción ha finalizado de forma efectiva, en ocasiones puede extrapolarse hacia atrás la tendencia de enfriamiento para estimar cuál habría sido la temperatura en el momento de la mezcla sin esa pérdida de calor.
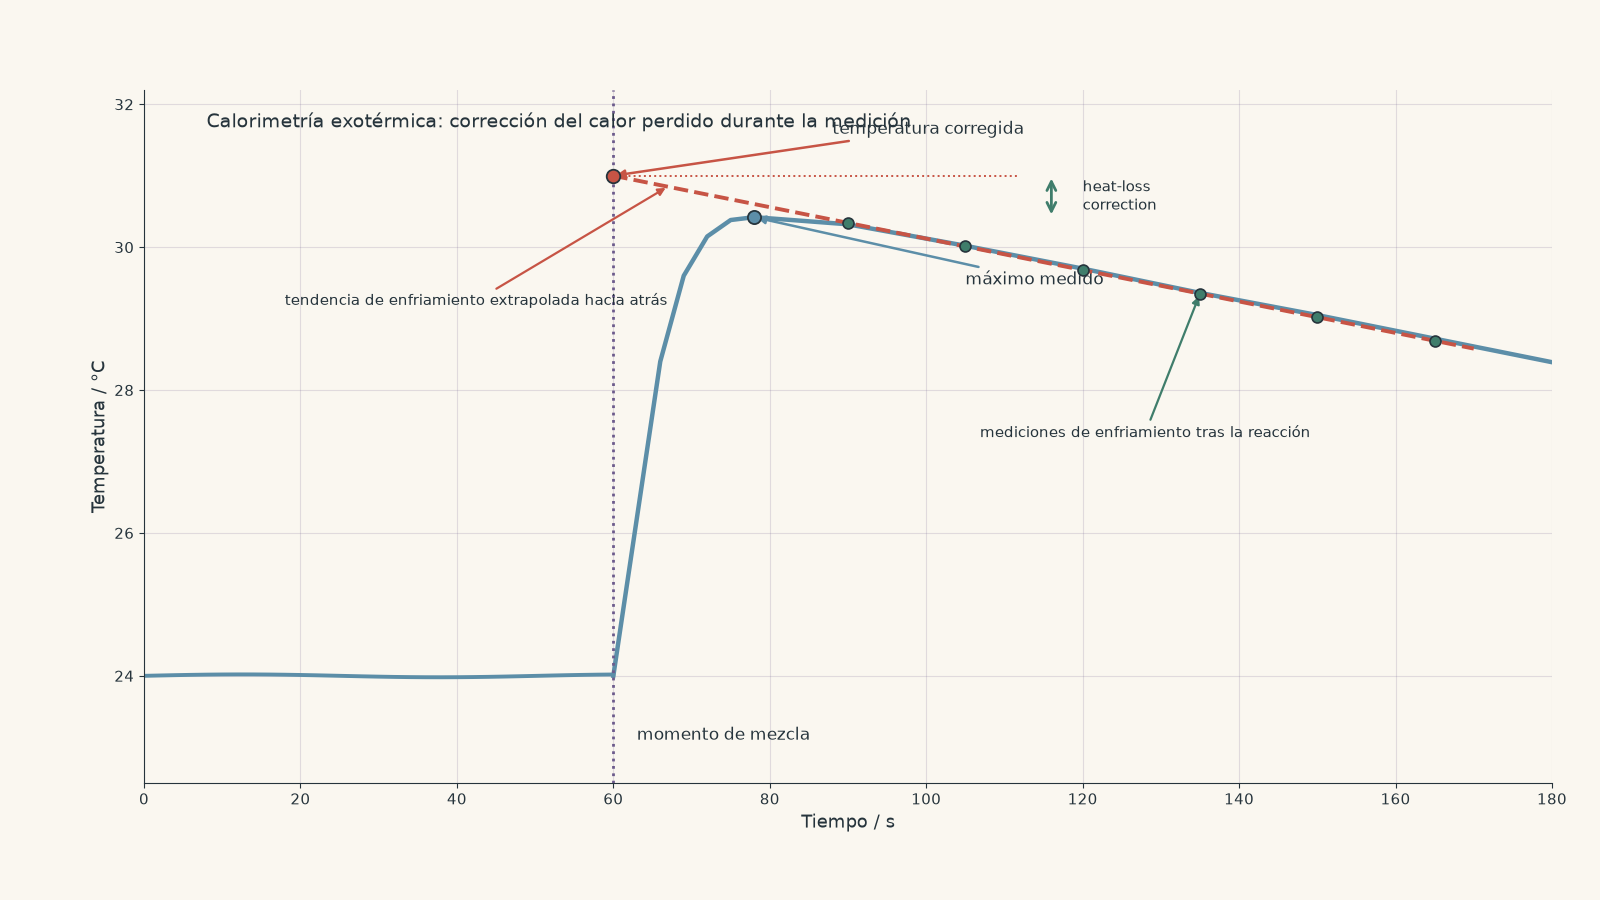
Esta corrección se basa en una suposición: la tendencia de enfriamiento posterior a la reacción es un modelo razonable del comportamiento de la pérdida de calor durante el breve intervalo que se está corrigiendo.
Esa suposición no es exacta. La pérdida de calor no tiene por qué mantenerse perfectamente lineal durante periodos largos. El método resulta útil porque la extrapolación se realiza únicamente a lo largo de un intervalo de tiempo corto.
06Por qué la combustión necesita un diseño diferente
Supón que quemas un combustible debajo de un vaso de precipitados con agua y utilizas \(q=mc\Delta T\) para el agua.
¿Qué debería ocurrir? El agua se calienta.
¿Eso demuestra que toda la energía de combustión entró en el agua? No. Una gran cantidad puede calentar el aire circundante, el quemador, el recipiente y los gases de combustión calientes. Además, parte del combustible puede sufrir combustión incompleta.
El problema es la geometría. Gran parte de la energía liberada dispone de una vía de escape fácil que nunca atraviesa el agua que se está midiendo.
Un calorímetro de bomba cambia el diseño.
El combustible se encuentra dentro de un recipiente metálico resistente y sellado, tradicionalmente llamado bomba, junto con oxígeno. Un sistema de ignición eléctrica inicia la reacción. El recipiente metálico está rodeado por una cantidad conocida de agua u otro conjunto térmico calibrado. El agua se agita y se mide su cambio de temperatura.
Por tanto, la energía viaja desde la reacción de combustión hacia la bomba y después hacia el calorímetro y el agua que la rodean.
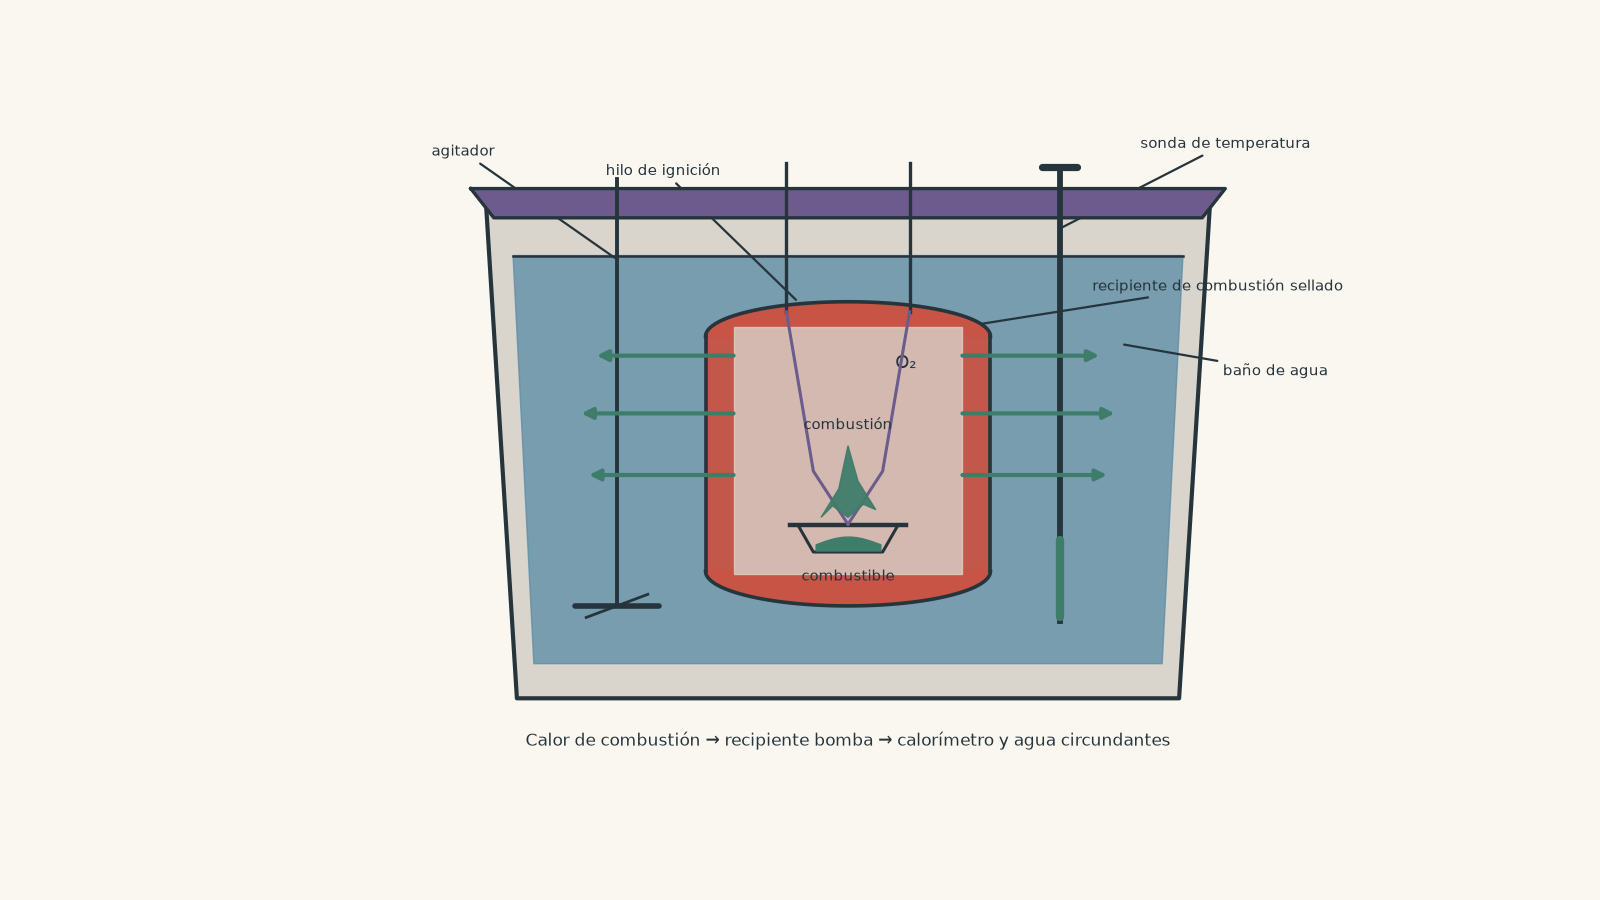
La predicción vuelve a ser sencilla: una combustión exotérmica debería provocar un aumento de temperatura.
El diseño mejorado captura una proporción mucho mayor de la energía liberada y puede calibrarse como un dispositivo completo.
Hay un detalle de precisión que merece la pena conocer. Un calorímetro de bomba rígido funciona esencialmente a volumen constante, por lo que el calor de reacción que mide directamente corresponde a \(q_v\), que está relacionado con el cambio de energía interna, \(\Delta U\). Un calorímetro de vaso funciona aproximadamente a presión constante, donde \(q_p\) está asociado con \(\Delta H\).
En muchos cálculos escolares, la pregunta proporciona el modelo que quiere que utilices. No etiquetes automáticamente como \(\Delta H\) cualquier medición de calor de un calorímetro sin comprobar las condiciones experimentales y las suposiciones indicadas.
07Cómo comparar correctamente cambios de entalpía experimentales
Un mayor aumento de temperatura no significa automáticamente que una reacción tenga un mayor cambio de entalpía molar.
Supón que la Reacción A aumenta la temperatura de \(50\text{ g}\) de disolución en \(8^\circ\text{C}\), mientras que la Reacción B aumenta la de \(200\text{ g}\) en \(3^\circ\text{C}\). La Reacción B produjo el menor \(\Delta T\), pero calentó cuatro veces más materia.
Después está la cantidad que reaccionó. Liberar \(4\text{ kJ}\) a partir de \(0.020\text{ mol}\) no corresponde a la misma entalpía molar que liberar \(4\text{ kJ}\) a partir de \(0.100\text{ mol}\).
Por tanto, una comparación razonable sigue este orden:
- tener en cuenta todas las capacidades caloríficas importantes
- determinar el calor de reacción
- determinar la cantidad que realmente reaccionó
- convertir a \(\text{kJ mol}^{-1}\)
- solo entonces comparar reacciones o ensayos
Qué hacen realmente los errores experimentales habituales
Es más útil predecir la dirección de un error que limitarse a escribir «pérdida de calor».
| Problema experimental | Qué cambia | Efecto probable sobre el \(|\Delta H|\) calculado | Mejor diseño o análisis |
|---|---|---|---|
| Una mezcla exotérmica pierde calor hacia una habitación más fría | el aumento de temperatura medido es demasiado pequeño | demasiado pequeño | mejor aislamiento, tapa, corrección de temperatura-tiempo |
| Una mezcla endotérmica gana calor de una habitación más caliente | la disminución de temperatura medida es demasiado pequeña | demasiado pequeño | mejor aislamiento, tapa, corrección de temperatura-tiempo |
| Se ignora la capacidad calorífica del calorímetro | se omite parte de la transferencia de energía | normalmente demasiado pequeño | determinar e incluir \(C_{\text{cal}}\) |
| Los reactivos empiezan a temperaturas diferentes | la mezcla térmica ordinaria se confunde con el calor de reacción | puede ser demasiado alto, demasiado bajo o incluso dar una interpretación incorrecta | utilizar un término \(m c\Delta T\) separado para cada temperatura inicial |
| La reacción es incompleta | reacciona menos cantidad de la supuesta | normalmente demasiado pequeño por mol nominal | garantizar una mezcla adecuada e identificar cuánto reaccionó realmente |
| Los valores de \(c\) o de densidad del agua son aproximaciones deficientes | el calor calculado se desplaza sistemáticamente | podría ser demasiado alto o demasiado bajo | utilizar los valores experimentales proporcionados o datos de calibración |
| La sonda de temperatura responde lentamente | puede no registrarse el máximo o mínimo real | normalmente demasiado pequeño | sonda más rápida y análisis de temperatura-tiempo |
| Se derrama o evapora disolución | tanto materia como energía abandonan el sistema medido | la dirección puede ser difícil de predecir | tapa, transferencia cuidadosa, repetir ensayos |
Un resultado también puede ser preciso sin ser exacto. Cinco ensayos podrían dar valores casi idénticos porque el procedimiento es muy reproducible, mientras que todos los ensayos subestiman \(|\Delta H|\) porque se pierde sistemáticamente la misma cantidad de calor hacia los alrededores.
Si se proporciona un valor aceptado, el error porcentual suele calcularse mediante
\[
\text{error porcentual}
=
\frac{|\text{valor experimental}-\text{valor aceptado}|}
{|\text{valor aceptado}|}
\times100\%
\]
Los valores absolutos son importantes porque una entalpía puede ser negativa. Estás comparando el tamaño de la discrepancia, no preguntando si el valor experimental es «más negativo».
08Preguntas y soluciones
Pregunta 1
Una reacción tiene lugar en \(75.0\text{ g}\) de disolución acuosa. La temperatura aumenta de \(22.4^\circ\text{C}\) a \(28.1^\circ\text{C}\). Supón \(c=4.18\text{ J g}^{-1}\text{K}^{-1}\), desprecia la capacidad calorífica del calorímetro y supón que reaccionan \(0.0250\text{ mol}\) de reactivo limitante.
Calcula:
a. el calor ganado por la disolución
b. el calor liberado por la reacción
c. el cambio de entalpía molar por mol de reactivo limitante
Solución 1
La reacción libera \(1.79\text{ kJ}\), lo que da un cambio de entalpía molar de \(-71.5\text{ kJ mol}^{-1}\).
El cambio de temperatura es
\[
\Delta T=28.1-22.4=5.7\text{ K}
\]
Para la disolución,
\[
\begin{aligned}
q_{\text{disolución}}
&=mc\Delta T\\
&=(75.0)(4.18)(5.7)\\
&=1787\text{ J}\\
&=+1.79\text{ kJ}
\end{aligned}
\]
Por tanto, la reacción tiene el cambio de calor opuesto:
\[
q_{\text{reacción}}=-1.79\text{ kJ}
\]
Entonces,
\[
\Delta H
=\frac{-1.79}{0.0250}
=-71.5\text{ kJ mol}^{-1}
\]
El error tentador es hacer que tanto \(q_{\text{disolución}}\) como \(q_{\text{reacción}}\) sean positivos porque la temperatura aumentó. El aumento de temperatura corresponde a la disolución. La reacción suministró esa energía, por lo que su \(q\) es negativo.
Pregunta 2
La misma reacción exotérmica se investiga dos veces en el mismo calorímetro. Supón que ambas disoluciones tienen \(c=4.18\text{ J g}^{-1}\text{K}^{-1}\), y que el calorímetro tiene \(C_{\text{cal}}=45.0\text{ J K}^{-1}\). El intercambio de calor con el entorno externo es despreciable.
En el Ensayo A, reaccionan \(0.0500\text{ mol}\) en \(100.0\text{ g}\) de disolución y la temperatura aumenta \(6.20\text{ K}\).
En el Ensayo B, reaccionan \(0.0250\text{ mol}\) en \(50.0\text{ g}\) de disolución y la temperatura aumenta \(5.70\text{ K}\).
Un estudiante ignora la capacidad calorífica del calorímetro y concluye que la reacción tiene una entalpía molar diferente en cada ensayo.
Calcula la entalpía molar sin corregir y corregida para ambos ensayos, y explica por qué la corrección afecta con mayor intensidad al Ensayo B.
Solución 2
Después de incluir el calorímetro, los dos ensayos dan valores similares: el Ensayo A da \(-57.4\text{ kJ mol}^{-1}\), y el Ensayo B da \(-57.9\text{ kJ mol}^{-1}\). Ignorar el calorímetro produce \(-51.8\text{ kJ mol}^{-1}\) y \(-47.7\text{ kJ mol}^{-1}\), respectivamente.
Para el Ensayo A, si se ignora el vaso:
\[
\begin{aligned}
q_{\text{disolución,A}}
&=(100.0)(4.18)(6.20)\\
&=2592\text{ J}
\end{aligned}
\]
por lo que
\[
\Delta H_{\text{sin corregir,A}}
=
\frac{-2.592}{0.0500}
=-51.8\text{ kJ mol}^{-1}
\]
El calorímetro también absorbe
\[
q_{\text{cal,A}}=(45.0)(6.20)=279\text{ J}
\]
Por tanto,
\[
\begin{aligned}
q_{\text{reacción,A}}
&=-(2592+279)\\
&=-2871\text{ J}
\end{aligned}
\]
y
\[
\Delta H_{\text{corregida,A}}
=
\frac{-2.871}{0.0500}
=-57.4\text{ kJ mol}^{-1}
\]
Para el Ensayo B,
\[
q_{\text{disolución,B}}
=(50.0)(4.18)(5.70)
=1191\text{ J}
\]
por lo que el resultado sin corregir es
\[
\Delta H_{\text{sin corregir,B}}
=
\frac{-1.191}{0.0250}
=-47.7\text{ kJ mol}^{-1}
\]
El calorímetro absorbe
\[
q_{\text{cal,B}}
=(45.0)(5.70)
=257\text{ J}
\]
lo que da
\[
q_{\text{reacción,B}}
=-(1191+257)
=-1448\text{ J}
\]
y
\[
\Delta H_{\text{corregida,B}}
=
\frac{-1.448}{0.0250}
=-57.9\text{ kJ mol}^{-1}
\]
El argumento tentador es que reducir a la mitad la cantidad que reacciona debería simplemente reducir a la mitad todos los términos de energía. Reduce a la mitad la energía de reacción, pero no reduce a la mitad el calorímetro físico.
El mismo vaso, la misma tapa y la misma sonda siguen presentes. Por tanto, su capacidad calorífica representa una fracción mucho mayor de la carga térmica total en el ensayo a menor escala. Ignorar el vaso produce un error porcentual mayor en el Ensayo B.
La pequeña diferencia restante entre los resultados corregidos se trataría normalmente como variación experimental o como evidencia de que alguna de nuestras suposiciones es imperfecta.
Pregunta 3
Un experimento de neutralización comienza a \(23.0^\circ\text{C}\). Las disoluciones se mezclan en \(t=60\text{ s}\). Una vez finalizada la reacción, se registran las siguientes temperaturas:
| Tiempo / s | Temperatura / \(^{\circ}\text{C}\) |
|---|---|
| 90 | 28.7 |
| 120 | 28.3 |
| 150 | 27.9 |
Supón que el enfriamiento posterior a la reacción es lineal durante este intervalo y que extrapolar esta tendencia hacia atrás hasta el momento de la mezcla da la temperatura de reacción corregida.
La masa total de la disolución es \(100.0\text{ g}\), \(c=4.18\text{ J g}^{-1}\text{K}^{-1}\), la capacidad calorífica del calorímetro es \(50.0\text{ J K}^{-1}\), y se forman \(0.0500\text{ mol}\) de agua.
Determina la entalpía molar de neutralización corregida y explica por qué utilizar \(28.7^\circ\text{C}\) como temperatura máxima da un resultado sistemáticamente diferente.
Solución 3
La temperatura corregida en el momento de la mezcla es \(29.1^\circ\text{C}\), lo que da \(\Delta H=-57.1\text{ kJ mol}^{-1}\).
La temperatura registrada disminuye \(0.4^\circ\text{C}\) cada \(30\text{ s}\):
\[
28.7\rightarrow28.3\rightarrow27.9
\]
Extrapolando un intervalo de \(30\text{ s}\) hacia atrás desde \(t=90\text{ s}\) hasta \(t=60\text{ s}\),
\[
T_{\text{corregida}}
=28.7+0.4
=29.1^\circ\text{C}
\]
Por tanto,
\[
\Delta T=29.1-23.0=6.1\text{ K}
\]
La capacidad calorífica de la disolución es
\[
mc=(100.0)(4.18)=418\text{ J K}^{-1}
\]
Incluyendo el calorímetro,
\[
C_{\text{total}}=418+50.0=468\text{ J K}^{-1}
\]
por lo que los alrededores absorben
\[
\begin{aligned}
q_{\text{alrededores}}
&=(468)(6.1)\\
&=2855\text{ J}
\end{aligned}
\]
Por tanto,
\[
q_{\text{reacción}}=-2.855\text{ kJ}
\]
y
\[
\Delta H
=
\frac{-2.855}{0.0500}
=-57.1\text{ kJ mol}^{-1}
\]
La vía tentadora consiste en utilizar \(28.7^\circ\text{C}\) porque es la temperatura más alta que aparece realmente escrita en la tabla.
Pero el experimento ya se está enfriando en \(t=90\text{ s}\). El máximo medido se ha reducido debido a la pérdida de calor antes de que se tomara esa lectura. En una reacción exotérmica, utilizarlo proporciona un \(\Delta T\) demasiado pequeño, por lo que el \(|\Delta H|\) calculado es demasiado pequeño.
La extrapolación no elimina mágicamente todos los errores. Se basa en el modelo indicado de que la tendencia de enfriamiento observada puede prolongarse hacia atrás durante este breve intervalo de tiempo.
Pregunta 4
Se sabe que una reacción tiene la misma entalpía molar en dos ensayos realizados en el mismo calorímetro, pero se desconoce la capacidad calorífica del calorímetro.
Supón que no hay intercambio de calor con la habitación y que todas las disoluciones tienen \(c=4.18\text{ J g}^{-1}\text{K}^{-1}\).
El Ensayo 1 utiliza \(80.0\text{ g}\) de disolución. Reaccionan \(0.0200\text{ mol}\), produciendo un aumento de temperatura de \(2.50\text{ K}\).
El Ensayo 2 utiliza \(120.0\text{ g}\) de disolución. Reaccionan \(0.0400\text{ mol}\), produciendo un aumento de temperatura de \(4.00\text{ K}\).
Utiliza los dos experimentos conjuntamente para determinar:
a. la capacidad calorífica del calorímetro
b. la entalpía molar de la reacción
Solución 4
La capacidad calorífica del calorímetro es \(334.4\text{ J K}^{-1}\), y la entalpía de reacción es \(-83.6\text{ kJ mol}^{-1}\).
Sea \(H\) la magnitud de la energía molar liberada, en \(\text{J mol}^{-1}\), y sea \(C_{\text{cal}}\) la capacidad calorífica desconocida del calorímetro.
Como la reacción es exotérmica,
\[
q_{\text{reacción}}=-nH
\]
mientras que los alrededores ganan la misma magnitud de energía.
Para el Ensayo 1,
\[
0.0200H
=
\left[(80.0)(4.18)+C_{\text{cal}}\right](2.50)
\]
por lo que
\[
0.0200H=836+2.50C_{\text{cal}}
\]
Para el Ensayo 2,
\[
0.0400H
=
\left[(120.0)(4.18)+C_{\text{cal}}\right](4.00)
\]
por lo que
\[
0.0400H=2006.4+4.00C_{\text{cal}}
\]
Duplica la primera ecuación:
\[
0.0400H=1672+5.00C_{\text{cal}}
\]
Ahora ambos lados derechos son iguales a \(0.0400H\), por lo que
\[
1672+5.00C_{\text{cal}}
=
2006.4+4.00C_{\text{cal}}
\]
Por tanto,
\[
C_{\text{cal}}=334.4\text{ J K}^{-1}
\]
Sustituye este valor en el Ensayo 1:
\[
\begin{aligned}
0.0200H
&=\left[334.4+334.4\right](2.50)\\
&=1672\text{ J}
\end{aligned}
\]
Por tanto,
\[
H=\frac{1672}{0.0200}
=83\,600\text{ J mol}^{-1}
=83.6\text{ kJ mol}^{-1}
\]
Como la reacción libera esta energía,
\[
\Delta H=-83.6\text{ kJ mol}^{-1}
\]
La suposición tentadora es que duplicar los moles que reaccionan debería duplicar \(\Delta T\). Eso solo ocurriría si la capacidad calorífica total que se está calentando también permaneciera constante.
Aquí también cambia la cantidad de disolución, mientras que el calorímetro aporta la misma capacidad calorífica fija en ambos ensayos. Por tanto, los dos ensayos contienen suficiente información para separar la contribución fija del calorímetro de la entalpía de reacción.
Pregunta 5
Un estudiante calibra un calorímetro mientras contiene \(100.0\text{ g}\) de agua. Un calentador eléctrico transfiere exactamente \(1.200\text{ kJ}\) al conjunto formado por el calorímetro y el agua, haciendo que su temperatura aumente \(2.40\text{ K}\).
Más tarde, se utiliza el mismo calorímetro para una reacción exotérmica, pero esta vez contiene \(120.0\text{ g}\) de disolución. Supón que tanto el agua como la disolución de reacción tienen \(c=4.18\text{ J g}^{-1}\text{K}^{-1}\).
Durante la reacción, reaccionan \(0.0200\text{ mol}\) y la temperatura aumenta \(3.00\text{ K}\).
El Estudiante A afirma que la calibración mostró que \(C=500\text{ J K}^{-1}\), por lo que utiliza \(q=(500)(3.00)\).
El Estudiante B afirma que \(500\text{ J K}^{-1}\) es la capacidad calorífica del calorímetro, por lo que la suma al valor de \(mc\) correspondiente a los \(120.0\text{ g}\) de disolución.
Determina la entalpía molar correcta y explica con precisión por qué las interpretaciones de la calibración de ambos estudiantes son incorrectas.
Solución 5
La entalpía molar correcta es \(-87.5\text{ kJ mol}^{-1}\). El punto crucial es que los \(500\text{ J K}^{-1}\) medidos corresponden al conjunto original formado por el calorímetro más \(100.0\text{ g}\) de agua, no únicamente al calorímetro vacío.
A partir de la calibración,
\[
C_{\text{conjunto de calibración}}
=
\frac{q}{\Delta T}
=
\frac{1200}{2.40}
=
500\text{ J K}^{-1}
\]
Pero \(100.0\text{ g}\) de ese conjunto eran agua. El agua aporta
\[
C_{\text{agua}}
=mc
=(100.0)(4.18)
=418\text{ J K}^{-1}
\]
Por tanto, el propio calorímetro aporta
\[
C_{\text{cal}}
=500-418
=82.0\text{ J K}^{-1}
\]
Ahora pasemos al ensayo de reacción.
Los \(120.0\text{ g}\) de disolución aportan
\[
C_{\text{disolución}}
=(120.0)(4.18)
=501.6\text{ J K}^{-1}
\]
Por tanto, la capacidad calorífica total relevante es
\[
C_{\text{total}}
=501.6+82.0
=583.6\text{ J K}^{-1}
\]
Los alrededores ganan
\[
\begin{aligned}
q_{\text{alrededores}}
&=(583.6)(3.00)\\
&=1750.8\text{ J}\\
&=1.7508\text{ kJ}
\end{aligned}
\]
Por tanto, la reacción libera
\[
q_{\text{reacción}}=-1.7508\text{ kJ}
\]
y
\[
\Delta H
=
\frac{-1.7508}{0.0200}
=-87.5\text{ kJ mol}^{-1}
\]
El cálculo del Estudiante A trata la constante de calibración de \(500\text{ J K}^{-1}\) como si nada del conjunto calibrado hubiera cambiado. Pero el ensayo de reacción contiene \(120.0\text{ g}\) de disolución en lugar de \(100.0\text{ g}\) de agua. Su capacidad calorífica total es diferente.
El Estudiante B comete el error contrario. El valor de \(500\text{ J K}^{-1}\) ya incluye los \(100.0\text{ g}\) de agua utilizados durante la calibración. Sumar \(500\text{ J K}^{-1}\) a la capacidad calorífica completa de la disolución de reacción contaría dos veces la contribución de aquella agua original.
El punto sutil es que una constante de calibración solo tiene significado cuando sabes exactamente qué se incluyó durante la calibración. Un número etiquetado como «constante del calorímetro» en un experimento podría describir únicamente el equipo físico o podría describir todo el conjunto formado por el calorímetro y su contenido. Hay que leer la definición experimental, no solo las unidades.
09Hacia dónde conduce la calorimetría
La calorimetría te proporciona una vía experimental para obtener \(\Delta H\): medir una transferencia de energía, tener en cuenta adónde fue esa energía y, después, expresar el resultado por mol de reacción.
El siguiente paso útil es la ley de Hess. Como la entalpía es una función de estado, el \(\Delta H\) global depende de los estados inicial y final, no de la ruta concreta de reacción. Esto significa que la calorimetría puede medir cambios de entalpía para reacciones que pueden realizarse de forma segura y limpia, mientras que la ley de Hess puede combinar esas mediciones para deducir la entalpía de una reacción que sería difícil medir directamente.
Por eso también es importante evaluar los resultados experimentales. Si un valor de calorimetría es sistemáticamente demasiado pequeño porque no se tuvo en cuenta parte de la energía, ese error no desaparece cuando posteriormente se utiliza el valor en un cálculo basado en la ley de Hess.