
分子形状:运用 VSEPR 预测几何构型|HSC 化学
学习如何利用电子区域、成键电子对、孤电子对和 VSEPR 理论预测分子形状。内容包括例题解析、常见迷思和 HSC 类型练习。
把三个原子放在一起,你可能会预期它们排成一直线。有时确实如此。\(\ce{CO2}\) 是直线形的。但同样由三个原子组成的 \(\ce{H2O}\) 却是折线形的。
那么,是甚么令一个分子呈直线形,而另一个呈折线形呢?
继续阅读之前,先作一个预测。如果 \(\ce{H2O}\) 中的氧原子与两个氢原子成键,可能是甚么把那些 O-H 键推离直线排列?
缺少的关键是孤电子对。即使我们在分子式中看不到它们,它们仍会占据氧原子周围的空间。要正确预测分子形状,我们需要计算中心原子周围所有电子密度区域,而不只是与它连接的原子。
这个概念就是价电子壳层电子对互斥理论(valence shell electron pair repulsion,VSEPR)的基础。
01基本概念:电子区域会尽量分散
想像几个气球在同一点绑在一起。每个气球都会挤压其他气球,因此它们会排列得尽可能彼此远离。
原子周围的电子区域大致也有类似行为。电子带负电,所以含有电子的区域会互相排斥。通常,让这些区域彼此距离最远的排列最稳定。
这个比喻并不完全准确。电子云并不是实心气球,而且它们的形状和排斥作用也不完全相同。不过,这个模型能提供一个有用的初步理解:
中心原子周围的电子区域会排列成使排斥作用最小的方式。
一个电子区域可以是:
- 一个单键
- 一个双键
- 一个三键
- 一对孤电子对
这里有一条很多学生容易弄错的规则:
一个双键或三键仍然只算作一个电子区域。
它所含的电子密度比单键高,因此排斥作用可能稍强,但它从中心原子伸向的整体方向只有一个。
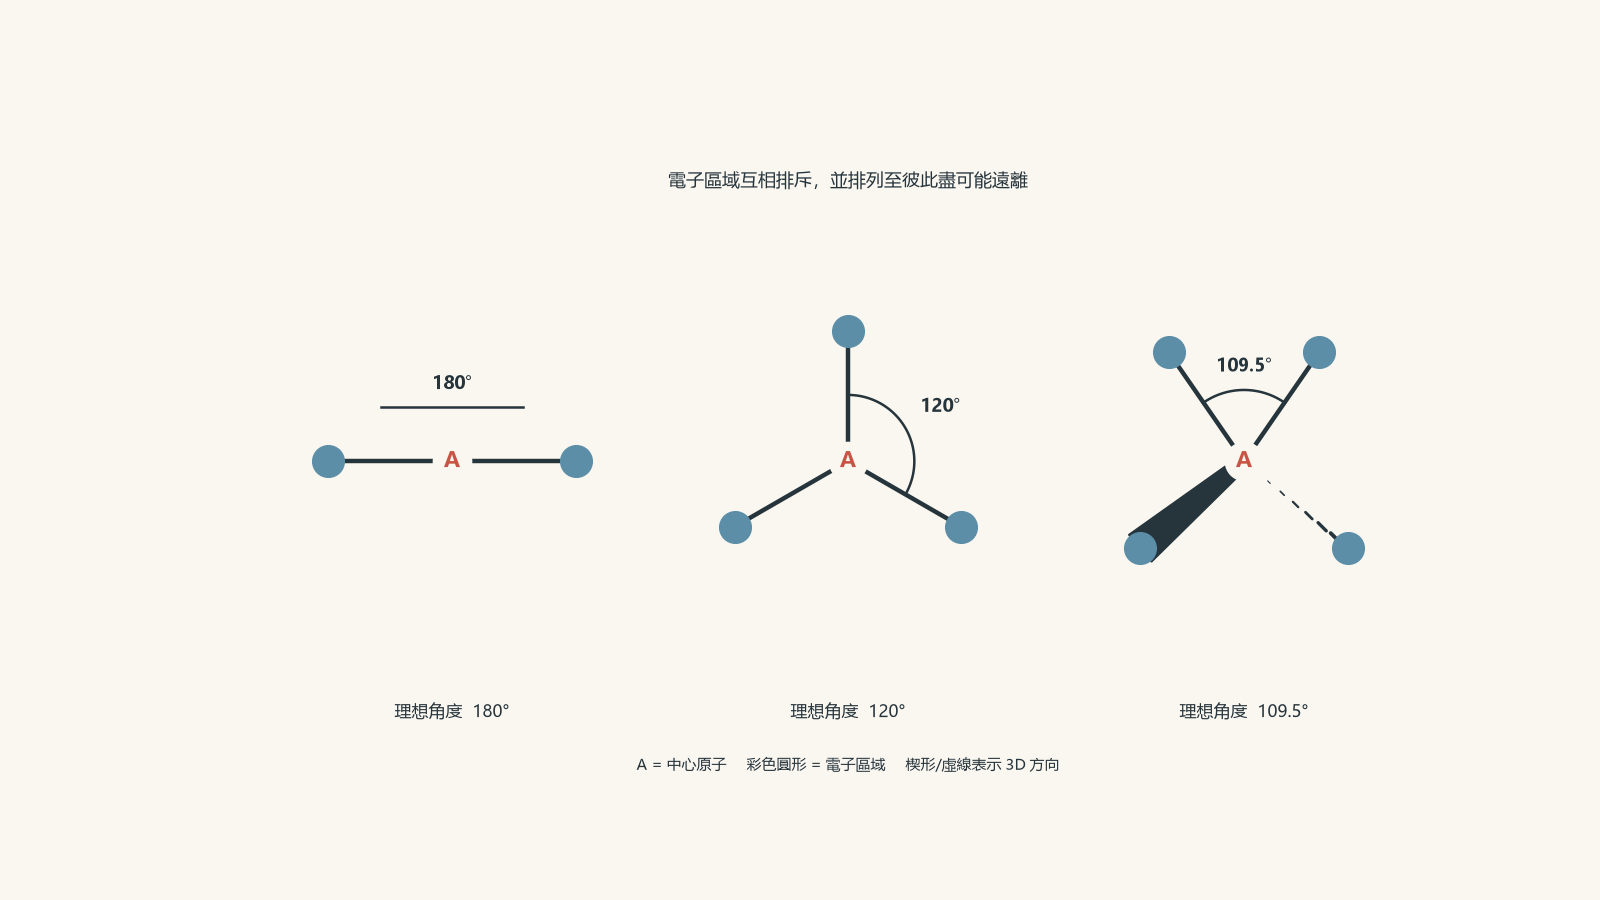
02先判断电子排列,再判断分子形状
假设一个中心原子周围有四个电子区域。
这四个区域会分散成四面体电子排列,理想键角约为 \(109.5^\circ\)。
不过,这里有一个重要区别。
电子域几何构型描述的是所有电子区域的排列,包括孤电子对。
分子形状则只描述原子的位置。
因此,四个电子区域可以形成几种不同的分子形状。
| 中心原子周围的电子区域 | 成键区域 | 孤电子对 | 电子域几何构型 | 分子形状 |
|---|---|---|---|---|
| 2 | 2 | 0 | 直线形 | 直线形 |
| 3 | 3 | 0 | 平面三角形 | 平面三角形 |
| 3 | 2 | 1 | 平面三角形 | 折线形 |
| 4 | 4 | 0 | 四面体 | 四面体 |
| 4 | 3 | 1 | 四面体 | 三角锥形 |
| 4 | 2 | 2 | 四面体 | 折线形 |
题目要求你写出分子的形状时,通常指的是最后一栏。
03为甚么孤电子对会改变形状
比较 \(\ce{CH4}\)、氨 \(\ce{NH3}\) 和水 \(\ce{H2O}\)。
这三种分子的中心原子周围都有四个电子区域。
但它们的形状并不相同。
甲烷:\(\ce{CH4}\)
碳有四个成键区域,没有孤电子对。
四个电子区域全都包含化学键,因此分子形状与电子域几何构型相同:
四面体形,键角约为 \(109.5^\circ\)。
氨:\(\ce{NH3}\)
氮有三个 N-H 成键区域和一对孤电子对。
总数仍然是四个电子区域,所以基本的电子排列是四面体形。但为分子形状命名时,只考虑原子的位置,不计入孤电子对。
因此,三个氢原子形成三角锥形。
H-N-H 键角约为 \(107^\circ\),比理想的四面体角稍小。
为甚么?
孤电子对只受到一个原子核吸引,而不像成键电子对那样由两个成键原子共同吸引。因此,它的电子云在中心原子附近分布得更广,对邻近成键区域的排斥也更强。
一个实用的排序是:
\[ \text{孤电子对-孤电子对排斥} > \text{孤电子对-成键电子对排斥} > \text{成键电子对-成键电子对排斥} \]
所以,氮上的孤电子对会把 N-H 键稍微挤得更靠近。
水:\(\ce{H2O}\)
氧有两个 O-H 成键区域和两对孤电子对。
同样共有四个电子区域,因此电子域几何构型是四面体形。
但其中只有两个区域含有原子。因此,分子形状是折线形。
H-O-H 键角约为 \(104.5^\circ\),甚至比氨中的键角更小,因为有两对孤电子对造成较强的排斥。
这给我们一个有用的规律:
\[ \ce{CH4}: 109.5^\circ \]
\[ \ce{NH3}: \text{约 }107^\circ \]
\[ \ce{H2O}: \text{约 }104.5^\circ \]
电子区域的数目并没有改变。改变的是其中有多少个区域属于孤电子对。
04预测形状的可靠方法
对大多数 HSC 分子形状题,可以依照以下步骤。
步骤 1:找出中心原子
中心原子通常是与多个其他原子成键的原子。在这里考虑的分子中,氢不会是中心原子,因为它只能形成一个键。
步骤 2:使用路易斯结构
你需要知道化学键和孤电子对的位置。
如果题目没有提供路易斯结构,记住以下基本步骤:
- 计算价电子总数。
- 用单键连接各原子。
- 在适当情况下补足外围原子的价电子层。
- 将剩余电子放在中心原子上。
- 如有需要,形成多重键,以得到合理的路易斯结构。
在较复杂的结构中,形式电荷和共振可能很重要,但只要知道中心原子周围的电子区域,就可以开始判断形状。
步骤 3:计算中心原子周围的电子区域
以下每一项都算作一个区域:
- 一个单键
- 一个双键
- 一个三键
- 一对孤电子对
例如,\(\ce{CO2}\) 中的碳原子有两个双键:
\[ \ce{O=C=O} \]
这是两个电子区域,不是四个。
步骤 4:找出电子域几何构型
最重要的排列如下:
| 电子区域数目 | 基本电子域几何构型 | 理想角度 |
|---|---|---|
| 2 | 直线形 | \(180^\circ\) |
| 3 | 平面三角形 | \(120^\circ\) |
| 4 | 四面体 | \(109.5^\circ\) |
| 5 | 三角双锥形 | \(90^\circ\)、\(120^\circ\)、\(180^\circ\) |
| 6 | 八面体 | \(90^\circ\)、\(180^\circ\) |
步骤 5:为分子形状命名时忽略孤电子对
在决定电子排列之前,不要先移除孤电子对。应先让孤电子对参与决定电子排列。
然后,在为分子形状命名时才把它们忽略。
这个次序非常重要。
05例题:氨的形状是甚么?
预测 \(\ce{NH3}\) 的分子形状和大约的 H-N-H 键角。
步骤 1
氮与三个氢原子都成键,因此氮是中心原子。
步骤 2
氮有三个 N-H 键和一对孤电子对。
所以:
\[ 3\text{ 个成键区域} + 1\text{ 对孤电子对} = 4\text{ 个电子区域} \]
步骤 3
四个电子区域会排列成四面体形。
步骤 4
四面体的一个位置由孤电子对占据,剩下三个与氢原子成键的位置。
分子形状是三角锥形。
步骤 5
理想的四面体角是 \(109.5^\circ\)。孤电子对对 N-H 成键区域的排斥,比这些成键区域彼此之间的排斥更强,因此 H-N-H 键角会稍微减小。
观察到的角度约为:
\[ 107^\circ \]
因此,\(\ce{NH3}\) 呈三角锥形,键角约为 \(107^\circ\)。
06三个电子区域:为甚么 \(\ce{CO2}\) 和 \(\ce{SO2}\) 不同
现在比较两种含有双键的分子。
二氧化碳是:
\[ \ce{O=C=O} \]
碳原子有两个电子区域。它们会尽可能彼此远离,形成 \(180^\circ\) 的排列。
所以 \(\ce{CO2}\) 是直线形。
二氧化硫 \(\ce{SO2}\) 则不同。中心硫原子周围有三个主要电子区域:两个指向氧原子的成键区域和一对孤电子对。
三个区域倾向形成平面三角形的电子排列。
但其中一个位置由孤电子对占据,因此原子形成折线形分子。
学生可能会看到两个 S-O 连接,就因为「有两个东西连著」而预测是直线形。这种预测忽略了孤电子对。VSEPR 取决于电子区域,而不只是周围原子的数目。
例题:预测 \(\ce{SO2}\) 的形状
预测 \(\ce{SO2}\) 的电子域几何构型、分子形状和大约的 O-S-O 键角。
步骤 1
硫是中心原子。一个合适的路易斯结构描述显示,硫周围有两个 S-O 成键区域和一对孤电子对。
每一个 S-O 成键方向都算作一个区域,即使在路易斯结构中该成键以双键表示也是如此。
因此:
\[ 2\text{ 个成键区域} + 1\text{ 对孤电子对} = 3\text{ 个电子区域} \]
步骤 2
三个电子区域会形成平面三角形电子排列,理想间隔为 \(120^\circ\)。
步骤 3
只有硫原子和两个氧原子决定分子形状。
因此,这个分子呈折线形。
步骤 4
孤电子对在硫原子周围占据的空间比成键区域更大。它会把两个 S-O 成键区域推得更靠近。
因此:
\[ \angle\ce{OSO} < 120^\circ \]
对 HSC 而言,重要的推理不是死记某个特定的小数角度,而是解释为甚么这个角度应该小于 \(120^\circ\)。
07五个或六个电子区域时会怎样?
同样的排斥概念也适用于四个以上的电子区域。
五个区域
五个电子区域会形成三角双锥形排列。
其中有两类位置:
- 三个位于同一平面、彼此相隔 \(120^\circ\) 的赤道位置
- 两个位于该平面上方和下方的轴向位置
孤电子对通常较倾向占据赤道位置,因为这样可以减少它与其他电子区域之间的 \(90^\circ\) 相互作用。
例如,\(\ce{SF4}\) 的硫周围有五个电子区域:四个成键区域和一对孤电子对。
它的电子域几何构型是三角双锥形,但由于其中一个赤道位置由孤电子对占据,所以分子形状是跷跷板形。
六个区域
六个电子区域会形成八面体排列。
例如,\(\ce{SF6}\) 有六个成键区域而没有孤电子对,因此呈八面体形。
如果八面体排列中有两对孤电子对,这两对孤电子对的位置就很重要。把它们放在彼此相对的位置,可使它们相隔 \(180^\circ\),从而减少两者之间的排斥。
这种情况出现在 \(\ce{XeF4}\) 中。氙有六个电子区域:四个 Xe-F 成键区域和两对孤电子对。
两对孤电子对占据彼此相对的位置,使四个氟原子留在同一平面上。
分子形状是平面正方形。
08最常见的两种计数错误
错误 1:数化学键,而不是电子区域
假设中心碳原子有一个双键和两个单键。
你可能会计算:
\[ 2 + 1 + 1 = 4 \]
并预测为四面体排列。
这是不正确的。
一个双键只算作一个电子区域,因为它的电子密度整体上指向一个方向。
所以正确的计算是:
\[ 1 + 1 + 1 = 3\text{ 个电子区域} \]
电子域几何构型是平面三角形。
错误 2:太早忽略孤电子对
假设一个氧原子与两个原子成键。
如果只看这两个键,你可能会预测为直线形,因为两个区域可以彼此相隔 \(180^\circ\)。
但氧通常还有两对孤电子对。这样总共有四个电子区域。
因此,电子排列是四面体形,而两个成键原子只占据这四个方向中的两个。结果就是折线形。
一条好用的判断规则是:
判断电子排列时要计算孤电子对;只有在为最终分子形状命名时才忽略它们。
09VSEPR 预测的是有用的趋势,而不是完美的角度
简单的 VSEPR 模型通常从 \(120^\circ\) 和 \(109.5^\circ\) 等理想角度开始。真实分子的角度并不一定刚好等于这些数值。
不同电子区域之间的排斥并不完全相同。
尤其是:
- 孤电子对通常比成键区域产生更强的排斥
- 多重键可能比单键产生更强的排斥
- 不同的周围原子可以改变成键电子的分布
所以,当题目要求你解释偏离理想值的键角时,不要只写「电子会互相排斥」。
应更精确地:
- 找出电子区域,
- 指出哪些区域产生较强的排斥,
- 说明哪些化学键被推得更靠近或更远离,
- 把所得角度与理想几何构型的角度比较。
这种解释比死记个别键角有力得多。
10问题与解答
问题 1
\(\ce{BF3}\) 的中心硼原子形成三个 B-F 键,而且没有孤电子对。预测其分子形状和 F-B-F 键角。
解答 1
\(\ce{BF3}\) 是平面三角形,F-B-F 键角约为 \(120^\circ\)。
硼原子有三个成键区域,没有孤电子对:
\[ 3\text{ 个成键区域} = 3\text{ 个电子区域} \]
三个电子区域为了使彼此的排斥最小,会在同一平面上分散排列,彼此相隔 \(120^\circ\)。
由于每个电子区域都包含化学键,所以电子域几何构型和分子形状都是平面三角形。
常见的陷阱是认为任何具有多个化学键的分子都会呈四面体形。四面体几何构型需要四个电子区域,而不是仅仅「多于两个」。
问题 2
一个分子的中心原子周围有四个电子区域。其中三个是成键区域,一个是孤电子对。
写出其电子域几何构型和分子形状。你会预期它的键角刚好是 \(109.5^\circ\) 吗?解释你的答案。
解答 2
电子域几何构型是四面体,分子形状是三角锥形,而键角应该略小于 \(109.5^\circ\)。
四个电子区域会形成四面体排列:
\[ 3\text{ 个成键区域} + 1\text{ 对孤电子对} = 4\text{ 个区域} \]
为原子的位置命名时忽略孤电子对,就剩下三个成键原子,因此形成三角锥形的分子形状。
键角会被压缩,因为孤电子对在中心原子周围占据较多空间,而且它对邻近成键区域的排斥,比成键区域彼此之间的排斥更强。错误做法是只因为基本电子排列是四面体形,就自动采用 \(109.5^\circ\)。
问题 3
甲醛 \(\ce{CH2O}\) 含有一个中心碳原子,它与两个氢原子成键,并与一个氧原子形成双键。
预测碳原子周围的排列。解释为甚么把 C=O 双键当成两个独立电子区域会得出错误结果。
解答 3
碳原子周围呈平面三角形排列,碳周围的键角接近 \(120^\circ\)。
碳原子周围有:
\[ 2\text{ 个 C-H 区域} + 1\text{ 个 C=O 区域} = 3\text{ 个电子区域} \]
因此,这三个区域会分散成平面三角形排列。
C=O 双键含有两对共享电子,但两对电子都位于碳和氧之间同一个整体成键方向上。因此,VSEPR 把整个双键视为一个电子密度区域,而不是两个独立方向。
如果把双键算两次,就会错误地得到四个区域,并误判为四面体排列。
实际角度不一定全部刚好是 \(120^\circ\),因为电子密度较高的双键对邻近成键区域的排斥可能比单键稍强。
问题 4
氨可以与氢离子反应形成铵离子:
\[ \ce{NH3 + H+ -> NH4+} \]
预测氮原子周围的分子形状由 \(\ce{NH3}\) 变成 \(\ce{NH4+}\) 时如何改变。并预测 H-N-H 键角会变大、变小,还是保持不变。
解答 4
形状由 \(\ce{NH3}\) 中的三角锥形变成 \(\ce{NH4+}\) 中的四面体形,而 H-N-H 键角会稍微增大。
在 \(\ce{NH3}\) 中,氮有:
\[ 3\text{ 个成键区域} + 1\text{ 对孤电子对} = 4\text{ 个电子区域} \]
电子域几何构型是四面体形,但其中一个位置由孤电子对占据。分子形状是三角锥形,H-N-H 键角约为 \(107^\circ\)。
当 \(\ce{NH3}\) 形成 \(\ce{NH4+}\) 时,氮的孤电子对被用来形成额外的 N-H 键。此时氮有:
\[ 4\text{ 个成键区域} + 0\text{ 对孤电子对} = 4\text{ 个电子区域} \]
现在四个四面体位置全部由与氢原子形成的键占据,因此分子形状是四面体形。
由于不再有孤电子对造成额外压缩,H-N-H 键角变为约:
\[ 109.5^\circ \]
一个很容易出现的错误想法是:增加一个氢原子一定会造成更拥挤,所以键角应变小。真正重要的不只是原子的数目。排斥力较强的孤电子对已被一个成键区域取代,使四个区域变得更为等同。
问题 5
一名学生说:
「任何有两个原子与中心原子成键的分子都一定是直线形,因为两个键可以指向相反方向。」
利用 \(\ce{CO2}\) 和 \(\ce{H2O}\) 评价这项说法。
解答 5
这项说法不正确,因为分子形状取决于中心原子周围所有电子区域,而不只是成键原子的数目。
在 \(\ce{CO2}\) 中,碳有两个电子区域:
\[ \ce{O=C=O} \]
每个双键算作一个区域,因此总共有两个区域。它们彼此分开 \(180^\circ\),使 \(\ce{CO2}\) 呈直线形。
在 \(\ce{H2O}\) 中,氧有:
\[ 2\text{ 个成键区域} + 2\text{ 对孤电子对} = 4\text{ 个电子区域} \]
四个区域形成四面体电子排列。在分子形状的名称中忽略两对孤电子对后,两个 O-H 键仍以折线方式排列。
因此,重要的比较是:
| 分子 | 成键区域 | 中心原子上的孤电子对 | 电子区域总数 | 形状 |
|---|---|---|---|---|
| \(\ce{CO2}\) | 2 | 0 | 2 | 直线形 |
| \(\ce{H2O}\) | 2 | 2 | 4 | 折线形 |
这名学生的推理看似合理,因为两个彼此孤立的物体的确可以位于相反方向,以使距离最大。但如果还有其他看不见的电子区域也在争取空间,这种推理就不成立。
问题 6
在 \(\ce{XeF4}\) 中,氙有四个 Xe-F 成键区域和两对孤电子对。
一名学生正确判断出有六个电子区域和八面体电子排列,但之后因为有四个氟原子,便预测分子形状为四面体形。
解释为甚么这个预测错误,并判断正确的分子形状。
解答 6
正确的分子形状是平面正方形,而不是四面体形。
氙周围有六个电子区域:
\[ 4\text{ 个成键区域} + 2\text{ 对孤电子对} = 6\text{ 个电子区域} \]
六个电子区域会形成八面体排列。
两对孤电子对彼此之间有很强的排斥。在八面体排列中,它们可以占据直接相对的位置,使彼此相隔 \(180^\circ\)。
这样一来,四个 Xe-F 键会留在同一平面内,相邻化学键之间呈 \(90^\circ\)。因此,四个氟原子会在氙周围形成一个正方形。
这名学生的错误较为细微。四个成键原子并不自动代表四面体形。只有当这四个键位于总共四个电子区域中时,才会形成四面体形。在 \(\ce{XeF4}\) 中,四个键属于一个由六个电子区域形成的八面体排列,因此它们的位置不同。
11分子形状接下来能帮助你判断甚么
一旦你能预测形状,就不只是能为结构命名。
分子形状告诉你各个键偶极在空间中的排列方式。这意味着在判断一个分子是极性还是非极性时,分子形状非常重要。
例如,\(\ce{CO2}\) 和 \(\ce{H2O}\) 都含有极性键。它们不同的形状会决定这些键偶极是否互相抵消。
因此,下一个有用的问题不只是:「这些键具有极性吗?」而是:当这些键按照分子形状排列后,把它们的偶极合并起来会得到甚么结果?