
HSC 化學:原子吸收光譜法
了解原子吸收光譜法如何利用原子化、選擇性吸收、校正曲線及稀釋計算,測定水溶液樣本中的金屬濃度。
假設一份河水樣本含有銅離子,但溶液看起來完全透明。你仍然需要判斷銅濃度是否低到可接受的程度,而這時候並不會有任何顏色變化來幫助你。
那麼,儀器要如何測量一種你根本看不見的金屬離子呢?
想像把一種非常特定顏色的光照過一團銅原子。如果這些原子能吸收這個特定波長的光,到達偵測器的光就會變少。現在把樣本濃度提高。光路中的銅原子變多,因此會有更多光被吸收。
這就是原子吸收光譜法(atomic absorption spectroscopy,AAS)的核心概念。
在繼續之前,先預測一下:如果讓相同波長的光通過等體積的稀銅溶液與濃銅溶液,哪一個應該吸收更多光?
濃度較高的樣本應該吸收更多光。這聽起來很簡單,但在這個概念能成為可靠的濃度測量方法之前,AAS 還需要幾個額外步驟。
01AAS 實際上測量的是什麼
AAS 常用來測定水溶液樣本中金屬離子的濃度。
液體樣本可能含有例如 \(\mathrm{Cu}^{2+}\)、\(\mathrm{Fe}^{3+}\)、\(\mathrm{Pb}^{2+}\) 或 \(\mathrm{Ca}^{2+}\) 等離子。然而,儀器並不是直接讓光穿過這些溶解的離子,然後直接讀出它們的濃度。
相反地,樣本會被轉化成游離的氣態原子。
這個區別非常重要。
一個有用的初步模型,是想像一場擠滿人的學校集會。某位特定學生正等著某一個特定的人向他揮手。其他人隨意揮手,大多會被忽略。在 AAS 中,原子也有類似的選擇性:某一種元素的原子會吸收特定波長的光。
這個比喻的限制在於,原子並沒有在「選擇」任何事情。它們的吸收行為來自量子化的電子能階。
02為什麼每種元素會吸收特定波長
原子中的電子只能佔據某些特定能階。
如果原子吸收一個能量恰好合適的光子,其中一個電子便可以從較低能階躍遷到較高能階。
光子的能量與其頻率的關係為
\[ E = hf \]
其中:
- \(E\) 是光子能量,單位為焦耳,\(\text{J}\)
- \(h\) 是普朗克常數
- \(f\) 是輻射的頻率,單位為赫茲,\(\text{Hz}\)
由於不同元素具有不同的允許電子能階,因此它們會吸收不同的特徵波長。
這使 AAS 具有選擇性。銅原子與鈉原子的電子能階結構並不相同,因此儀器可以選擇一個會被銅強烈吸收、但大致不受鈉影響的波長。
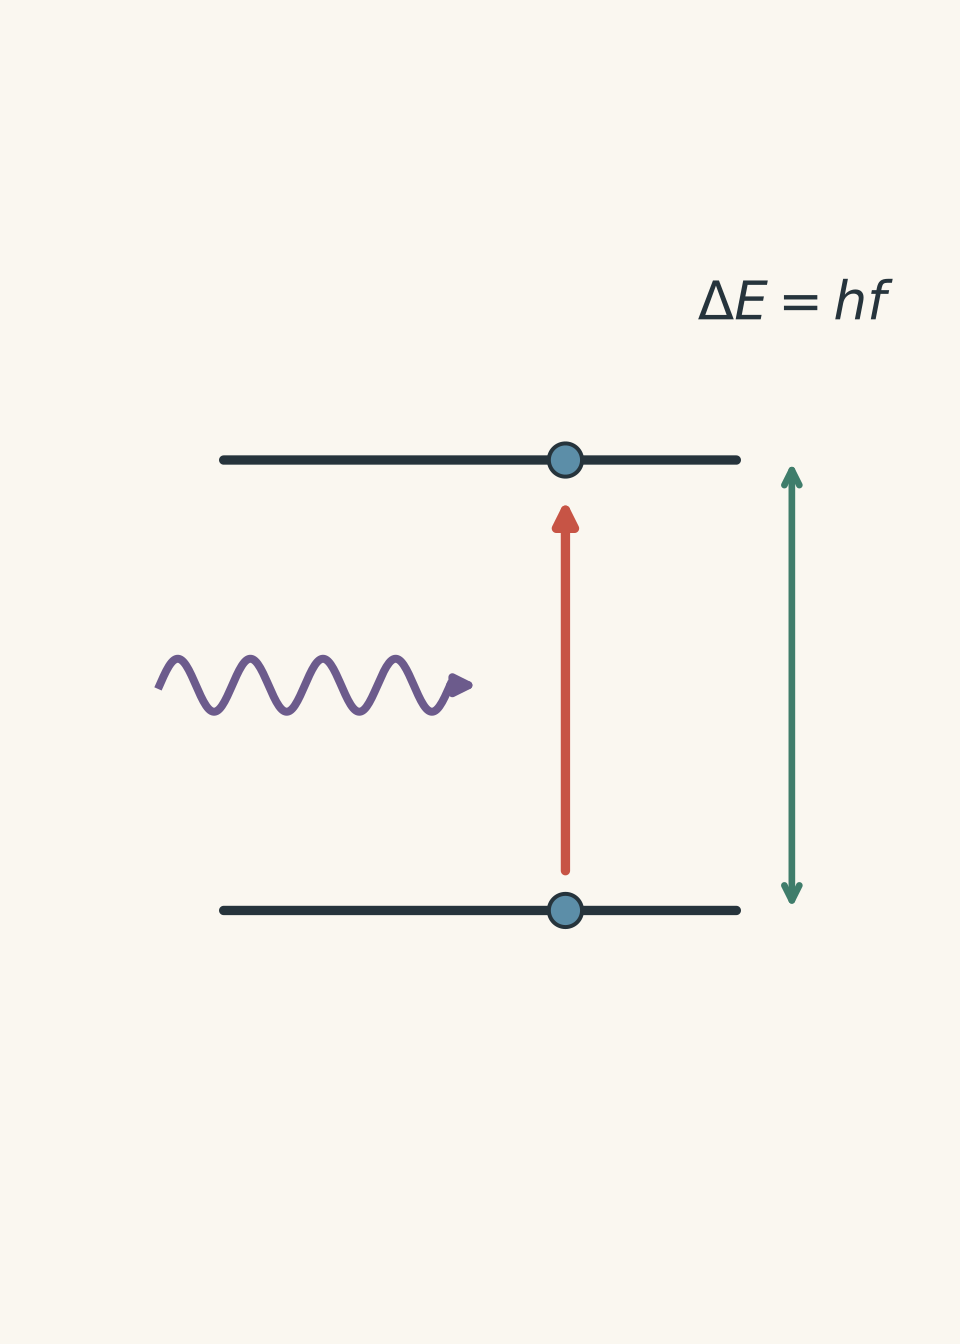
這個簡化模型有一個重要限制。一種元素通常具有多種可能的電子躍遷,因此可以吸收多個波長。實際上,儀器會選擇經過仔細挑選的分析波長,使其在干擾最少的情況下提供實用的靈敏度。
03樣本如何從燒杯變成游離原子
樣本一開始是水溶液,但 AAS 需要氣相中的游離原子。
在常見的火焰 AAS 裝置中,過程大致如下:
- 液體樣本被吸入霧化器。
- 霧化器把液體轉化成細小的氣溶膠。
- 氣溶膠進入火焰。
- 溶劑蒸發。
- 溶解的物質被轉化成氣態物種。
- 產生待測元素的游離原子。
- 選定波長的光通過這些原子蒸氣。
- 偵測器測量剩餘多少光。
你應該能在腦中按照這個順序,把樣本一路想像成通過整部儀器。
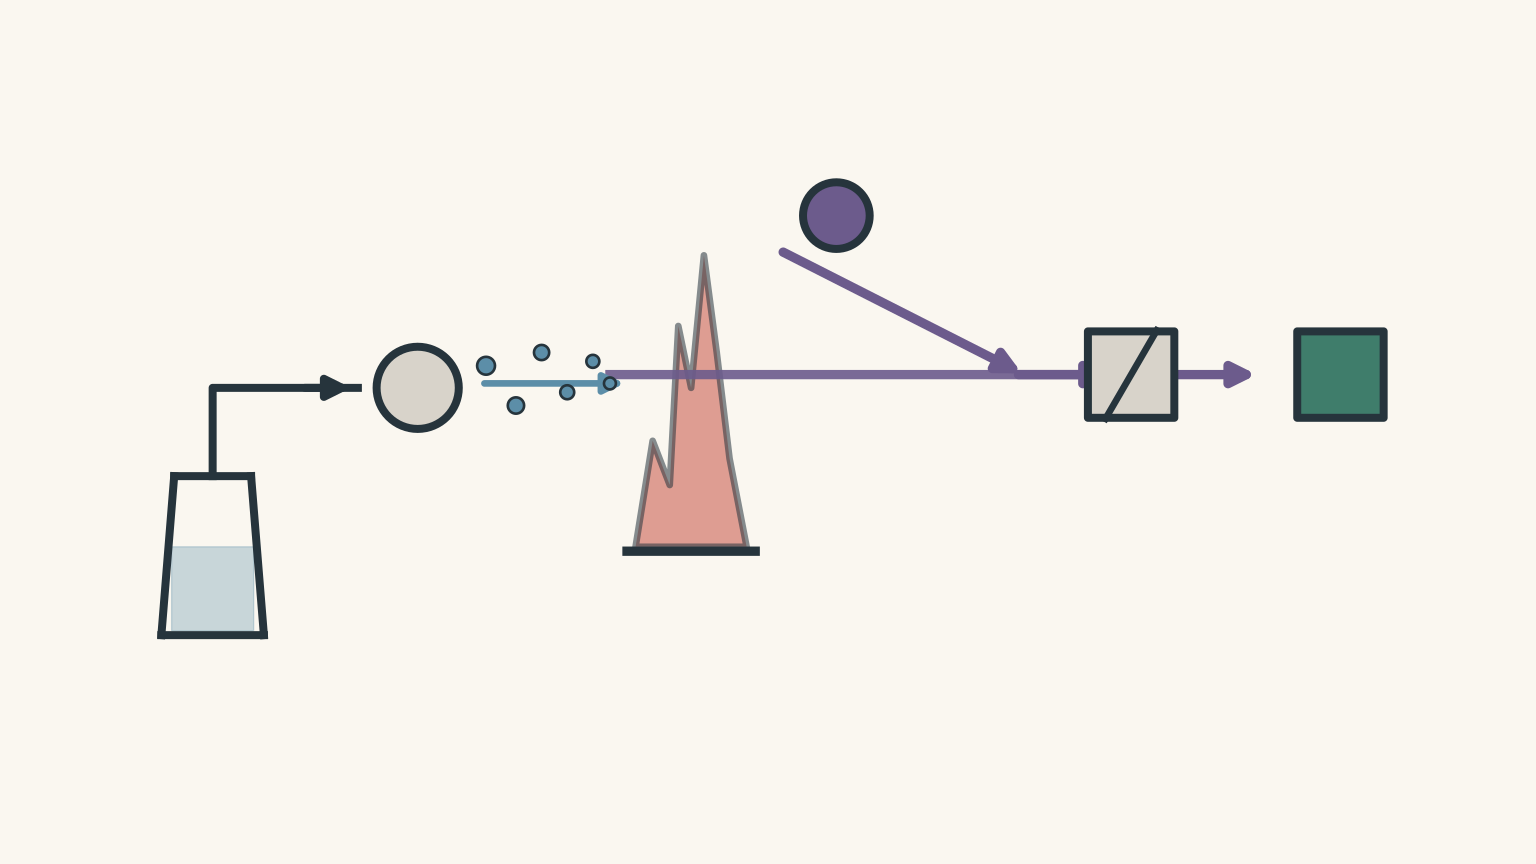
因此,火焰所做的不只是「加熱樣本」。它的作用是協助將分析物原子化,使個別原子能與光互相作用。
04為什麼 AAS 需要元素專用的光源
假設你想測量銅。
讓包含許多不同波長的廣泛光譜通過火焰,然後期待銅吸收其中足夠多的光來辨識自己,這樣合理嗎?
效率並不高。
AAS 會改用一種能發射待分析元素特徵波長的光源。中空陰極燈常用於這個目的。
在銅的分析中,會選擇能提供合適銅特徵波長的燈。光線穿過含有已原子化樣本的火焰。銅原子會吸收部分所選波長的光,因此偵測到的光強度會降低。
這也是 AAS 能對個別金屬具有高度選擇性的原因之一。
05從光強度到吸光度
偵測器會比較入射光強度與透射光強度。
吸光度定義為
\[ A = \log_{10}\left(\frac{I_0}{I}\right) \]
其中:
- \(A\) 是吸光度,沒有單位
- \(I_0\) 是入射光強度
- \(I\) 是透射光強度
如果只有很少光被吸收,\(I\) 會接近 \(I_0\),因此 \(A\) 很小。
如果更多光被吸收,\(I\) 會變小,而 \(A\) 會增加。
在適當的濃度範圍內,金屬濃度越高,吸光度越大。
這就是有用的關係。不過,AAS 通常不會只靠理論直接把吸光度轉換成濃度。
它會使用校正。
06為什麼需要校正曲線
假設一份未知樣本的吸光度為 \(0.31\)。
這代表銅濃度很高嗎?還是很低?
在把儀器反應與已知濃度的標準溶液比較之前,這個數字本身幾乎沒有意義。
會先配製一組含有已知待測金屬濃度的標準溶液,然後在相同條件下測量它們的吸光度。
例如:
| 銅濃度,\(\text{mg L}^{-1}\) | 吸光度 |
|---|---|
| 0.00 | 0.002 |
| 1.00 | 0.104 |
| 2.00 | 0.207 |
| 3.00 | 0.306 |
| 4.00 | 0.410 |
接著可以繪製吸光度對濃度的圖。
在適當的工作範圍內,兩者關係通常近似線性:
\[ A = mc + b \]
其中:
- \(A\) 是吸光度
- \(m\) 是校正直線的斜率
- \(c\) 是濃度
- \(b\) 是截距
如果未知樣本的吸光度位於已校正的範圍內,就可以利用圖表或校正方程式求出其濃度。
這和 紫外-可見分光光度法 所使用的邏輯非常相似:先用已知標準建立儀器反應與濃度之間的關係,再把未知樣本與它們比較。
範例:由校正方程式求銅濃度
一組銅的 AAS 校正得到方程式
\[ A = 0.0820c + 0.003 \]
其中 \(c\) 是銅濃度,單位為 \(\text{mg L}^{-1}\)。
一份水樣的吸光度為 \(0.249\)。求其銅濃度。
步驟 1:從校正方程式開始。
\[ A = 0.0820c + 0.003 \]
步驟 2:代入測得的吸光度。
\[ 0.249 = 0.0820c + 0.003 \]
步驟 3:移項求濃度。
\[ 0.249 - 0.003 = 0.0820c \]
\[ c = \frac{0.246}{0.0820} \]
\[ c = 3.00\ \text{mg L}^{-1} \]
所分析樣本中的銅濃度為 \(3.00\ \text{mg L}^{-1}\)。
重點不只是算術。未知樣本的吸光度,是透過與使用相同方法測量的已知銅標準溶液比較,才轉換成濃度。
07稀釋的陷阱
AAS 樣本在測量前經常需要稀釋。
這可能是因為原始樣本的濃度太高,超出校正範圍,也可能是因為樣本前處理需要進行稀釋。
此時,儀器測量的是稀釋後的樣本,而不是原始樣本。
一個非常常見的錯誤,是正確地從校正曲線算出濃度後,就到此為止。
想想看:一份稀釋後的樣本測得濃度為 \(2.0\ \text{mg L}^{-1}\)。原始樣本在分析前被稀釋了十倍。原始濃度是 \(0.20\)、\(2.0\),還是 \(20\ \text{mg L}^{-1}\)?
答案是 \(20\ \text{mg L}^{-1}\)。
稀釋會降低濃度。因此,原始樣本的濃度一定高於稀釋後的樣本。
對於稀釋,
\[ c_1V_1 = c_2V_2 \]
其中:
- \(c_1\) 是原始濃度
- \(V_1\) 是原始分取體積
- \(c_2\) 是稀釋後的濃度
- \(V_2\) 是稀釋後的最終體積
範例:AAS 後再進行稀釋計算
取 \(10.00\ \text{mL}\) 的廢水樣本,轉移至 \(100.0\ \text{mL}\) 容量瓶中並稀釋至刻度。
使用 AAS 分析稀釋後溶液中的鋅。其吸光度為 \(0.365\)。
校正方程式為
\[ A = 0.120c + 0.005 \]
其中 \(c\) 的單位為 \(\text{mg L}^{-1}\)。
求原始廢水中的鋅濃度。
步驟 1:計算稀釋後溶液中的鋅濃度。
\[ 0.365 = 0.120c + 0.005 \]
\[ 0.360 = 0.120c \]
\[ c = 3.00\ \text{mg L}^{-1} \]
因此,稀釋後容量瓶中的鋅濃度為 \(3.00\ \text{mg L}^{-1}\)。
步驟 2:使用稀釋關係式。
\[ c_1V_1 = c_2V_2 \]
\[ c_1(10.00\ \text{mL}) = (3.00\ \text{mg L}^{-1})(100.0\ \text{mL}) \]
\[ c_1 = 30.0\ \text{mg L}^{-1} \]
原始廢水含有 \(30.0\ \text{mg L}^{-1}\) 的鋅。
注意答案的方向。十倍稀釋後的濃度為 \(3.00\ \text{mg L}^{-1}\),因此原始樣本必須比它濃十倍。
08為什麼不應隨意外插
假設你的標準溶液範圍是 \(0\) 到 \(5.0\ \text{mg L}^{-1}\),但某未知樣本的吸光度,在把校正直線延長後對應到 \(9\ \text{mg L}^{-1}\)。
你可能會想直接接受 \(9\ \text{mg L}^{-1}\) 這個結果。
更穩妥的方法,是先稀釋樣本,直到其吸光度落入校正範圍內,再重新測量,然後校正稀釋造成的影響。
為什麼?
因為吸光度與濃度之間的線性關係,只在實際量測過的校正範圍內得到證實。超出這個範圍後,儀器反應可能變成非線性。
外插是假設某個趨勢會繼續延伸到你實際上並未測試的區域。
一條良好的校正曲線是證據。把尺延伸到最後一個刻度之外,則是一項假設。
09AAS 並不是「一次測出所有金屬離子」
其中一個很容易產生的誤解,是認為 AAS 測量的是樣本中金屬的總量。
通常並不是。
AAS 對特定元素具有選擇性,因為儀器使用與該元素相關的波長。
如果一份樣本含有銅、鐵、鈣和鉛,測量銅並不會自動告訴你另外三種元素的濃度。
需要使用不同的分析條件或分別進行測量。
另一個較細微的重點是,測量結果通常以某一元素的濃度表示,而不是某一特定水溶液物種的濃度,除非該方法先特別把不同物種分離。
例如,在適當的樣本前處理後測得總銅含量,可以告訴你存在多少銅,但不一定能告訴你這些銅原本是以游離 \(\mathrm{Cu}^{2+}\)、配合離子,還是其他溶解形式存在。
AAS 是一種元素分析技術。
10什麼因素能讓 AAS 結果值得信賴?
儀器可以顯示很多位小數。這並不代表結果自動就是可靠的。
分析方法中的多個環節都很重要。
| 問題 | 為什麼重要 |
|---|---|
| 合適的標準溶液 | 未知樣本應與涵蓋適當濃度範圍的標準溶液比較 |
| 空白測量 | 空白樣本有助於修正溶劑、試劑或儀器背景所造成的吸收或訊號 |
| 正確的波長 | 所選波長應能被目標元素強烈且具選擇性地吸收 |
| 一致的前處理 | 標準溶液與樣本的處理方式應在實際可行的情況下盡量相似 |
| 稀釋準確度 | 移液或容量稀釋中的誤差會直接影響最終濃度 |
| 干擾 | 其他物質可能改變原子化過程,或對測得的訊號產生貢獻 |
| 重複測量 | 重複測量可以顯示精密度不足或異常結果 |
空白樣本通常含有溶劑與相關試劑,但不含被測量的分析物。它的目的不是製造「零化學反應」,而是估計即使沒有目標分析物時仍然會產生的儀器反應。
11靈敏度、準確度與選擇性是不同概念
學生常常把這些概念混在一起。
靈敏度描述濃度改變時,測量訊號改變的幅度有多大。在線性校正圖上,斜率越陡代表靈敏度越高。
準確度描述測量結果與真值或公認值有多接近。
精密度描述重複測量結果彼此有多接近。
選擇性描述分析方法對目標分析物的反應,相較於其他物質有多專一。
即使一部儀器產生的結果精密度極高,如果校正標準配製錯誤,所有結果仍可能都是錯的。
這就像分析化學版本的「反覆把飛鏢投到靶盤錯誤的位置」。飛鏢集中在一起代表精密度高,但並不保證準確。
這個比喻的限制在於,分析誤差可能來自多種化學與儀器因素,而不只是瞄準方向偏移。
12AAS 如何應用於水環境分析
想像你正在檢測某工業區下游水體中的鉛。
合理的分析流程可能是:
- 採集具有代表性的水樣
- 適當保存或處理樣本
- 配製已知濃度的鉛標準溶液
- 使用 AAS 測量標準溶液
- 建立校正關係
- 測量樣本
- 如果樣本訊號超出有效範圍,則進行稀釋並重新測量
- 計算原始樣本中的鉛濃度
- 考慮不確定度、干擾、空白與重複測量
- 將結果與相關的判定標準比較
最後一步很重要,因為分析結果往往是為了支援某項決策而取得,而不只是為了產生一個數字。
化學測量與環境決策之間更廣泛的關係,可參閱 環境化學監測:從結果到決策。
13問題與解答
問題 1
一份含有 \(2.00\ \text{mg L}^{-1}\) 鈣的標準溶液,其吸光度為 \(0.142\);而一份 \(4.00\ \text{mg L}^{-1}\) 的標準溶液,其吸光度為 \(0.281\)。
一份未知樣本的吸光度為 \(0.211\)。
假設此範圍內的校正關係為線性,估算未知樣本中的鈣濃度。
解答 1
鈣濃度約為 \(3.0\ \text{mg L}^{-1}\)。
吸光度 \(0.211\) 幾乎位於 \(0.142\) 和 \(0.281\) 的中間,因此濃度也應該幾乎位於 \(2.00\) 與 \(4.00\ \text{mg L}^{-1}\) 的中間。
更精確地說,
\[ \frac{0.211-0.142}{0.281-0.142} = \frac{0.069}{0.139} \approx 0.496 \]
因此濃度為
\[ c = 2.00 + 0.496(4.00-2.00) \]
\[ c \approx 2.99\ \text{mg L}^{-1} \]
因此,
\[ c \approx 3.0\ \text{mg L}^{-1} \]
一個很容易犯的捷徑錯誤,是假設吸光度本身就等於濃度。並不是。吸光度只有透過校正關係,才能用來求得濃度。
問題 2
一名學生分析地下水樣本中的鐵。
取原始樣本的 \(5.00\ \text{mL}\) 分取液,稀釋至 \(50.00\ \text{mL}\)。稀釋後樣本的吸光度為 \(0.428\)。
鐵的校正方程式為
\[ A = 0.0850c + 0.003 \]
其中 \(c\) 的單位為 \(\text{mg L}^{-1}\)。
計算原始地下水中的鐵濃度。
解答 2
原始鐵濃度為 \(50.0\ \text{mg L}^{-1}\)。
首先使用校正方程式求出稀釋後樣本的濃度:
\[ 0.428 = 0.0850c + 0.003 \]
\[ 0.425 = 0.0850c \]
\[ c = 5.00\ \text{mg L}^{-1} \]
這還不是原始濃度。
\(5.00\ \text{mL}\) 的分取液被稀釋至 \(50.00\ \text{mL}\),因此
\[ c_1V_1 = c_2V_2 \]
\[ c_1(5.00\ \text{mL}) = (5.00\ \text{mg L}^{-1})(50.00\ \text{mL}) \]
\[ c_1 = 50.0\ \text{mg L}^{-1} \]
最容易犯的錯誤,是把 \(5.00\ \text{mg L}^{-1}\) 當成最後答案。這個數值屬於稀釋後的容量瓶。原始樣本的濃度是它的十倍。
問題 3
一名分析人員配製了濃度範圍從 \(0\) 到 \(6.0\ \text{mg L}^{-1}\) 的銅標準溶液。他們在這個範圍內得到一條直線校正線。
一份未知樣本產生的吸光度高於 \(6.0\ \text{mg L}^{-1}\) 標準溶液。把直線向外延伸後,得到表觀濃度 \(8.4\ \text{mg L}^{-1}\)。
分析人員便報告 \(8.4\ \text{mg L}^{-1}\)。
評估這個程序,並說明一個更好的方法。
解答 3
這個報告值缺乏充分依據,因為它來自超出已建立校正範圍的外插。
直線關係只在 \(0\) 到 \(6.0\ \text{mg L}^{-1}\) 之間得到證實。分析人員假設儀器在更高濃度下仍保持線性,但這並沒有經過實驗證實。
更好的程序是以已知倍數稀釋未知樣本,使其吸光度落在校正範圍內。接著測量稀釋後樣本,以內插求出其濃度,再乘上適當的稀釋倍數。
例如,如果二倍稀釋後得到
\[ c_{\text{diluted}} = 4.20\ \text{mg L}^{-1}, \]
那麼原始濃度為
\[ c_{\text{original}} = 2(4.20\ \text{mg L}^{-1}) = 8.40\ \text{mg L}^{-1}. \]
在這個例子中,數值答案碰巧與外插所得結果相同,但現在的證據更有力,因為實際測得的吸光度位於已驗證的校正範圍內。
這個差別就是重點。看似合理的結果,並不等於有充分證據支持的結果。
問題 4
兩間實驗室分析同一份水樣中的鉛。
實驗室 A 得到以下結果,單位為 \(\text{mg L}^{-1}\):
\[ 0.482,\quad 0.481,\quad 0.483,\quad 0.482 \]
實驗室 B 得到:
\[ 0.451,\quad 0.488,\quad 0.470,\quad 0.473 \]
一份有證參考物質顯示,樣本中的實際鉛濃度為 \(0.470\ \text{mg L}^{-1}\)。
一名學生聲稱:
「實驗室 A 顯然比較好,因為它的讀數彼此接近得多。」
評估這項說法。然後提出一個合理的實驗問題,可以造成實驗室 A 所呈現的結果模式。
解答 4
實驗室 A 的精密度較高,但實驗室 B 整體上可能更準確,因此這名學生的說法並不完整。
實驗室 A 的數值彼此極為接近。其分散程度很小,表示精密度很高。
然而,這些數值集中在
\[ 0.482\ \text{mg L}^{-1}, \]
而這持續高於參考值
\[ 0.470\ \text{mg L}^{-1}. \]
因此,實驗室 A 看起來存在系統誤差。
實驗室 B 的精密度較低,因為測量值比較分散。不過,它的數值分布在公認濃度附近。其平均值為
\[ \bar{c} = \frac{0.451+0.488+0.470+0.473}{4} = 0.4705\ \text{mg L}^{-1}. \]
這與有證值非常接近。
造成實驗室 A 這種結果模式的一個合理原因,是系統性的校正誤差。例如,如果所有校正標準溶液的實際濃度都低於分析人員所認為的濃度,那麼某一吸光度便可能被解讀為過高的分析物濃度。
另一種可能,是存在未校正的背景訊號,使每一份樣本測得的吸光度都偏高。
這裡的陷阱,是把可重複性等同於正確性。反覆得到幾乎相同的數字代表精密度高。只有與可靠的參考值比較,才能提供關於準確度的證據。
問題 5
一份水樣含有銅,以及一種未知的溶解物質 \(X\)。
分析人員使用銅專用波長,以 AAS 測量銅。校正標準溶液含有溶於稀硝酸中的銅,但不含 \(X\)。
該樣本重複測量後得到的銅濃度都是 \(2.80\ \text{mg L}^{-1}\)。
接著,分析人員用稀硝酸把樣本稀釋兩倍,再重新測量。套用稀釋倍數後,算得原始銅濃度為 \(2.20\ \text{mg L}^{-1}\)。
四倍稀釋後,在校正稀釋影響後得到 \(2.05\ \text{mg L}^{-1}\)。
這些測量本身具有很高的可重複性。
解釋為什麼這些結果會使人質疑原本的 \(2.80\ \text{mg L}^{-1}\) 結果,並指出這種模式暗示物質 \(X\) 扮演了什麼角色。
解答 5
校正後的濃度隨稀釋程度而改變,顯示原始樣本受到基質干擾,而物質 \(X\) 很可能提高了表觀銅訊號,或以其他方式改變了較濃樣本中的測量結果。
如果稀釋只影響每公升所含的銅量,那麼在套用稀釋倍數校正後,每次都應該得到大約相同的原始濃度。
例如,如果真正的原始濃度為 \(2.00\ \text{mg L}^{-1}\),二倍稀釋後應得到
\[ 1.00\ \text{mg L}^{-1}, \]
把測量值乘以二後,應回到
\[ 2.00\ \text{mg L}^{-1}. \]
四倍稀釋後,經校正也同樣應回到相同的原始值。
但實際上並不是如此。
相反地,隨著樣本被稀釋,校正後的結果由
\[ 2.80 \rightarrow 2.20 \rightarrow 2.05\ \text{mg L}^{-1} \]
逐漸降低。
重要的相互作用在於,稀釋同時降低了銅的濃度與 \(X\) 的濃度。如果 \(X\) 會干擾測量,那麼隨著樣本被稀釋,它的影響也應該減弱。
因此,結果逐漸接近約 \(2.0\ \text{mg L}^{-1}\),表示未稀釋樣本的測量受到樣本基質影響而產生向上的偏差。
一個很容易出現的錯誤論點,是認為 \(2.80\ \text{mg L}^{-1}\) 一定可信,因為它具有很高的可重複性。然而,可重複性只能證明精密度。系統性干擾可以一再產生相同的錯誤答案。
進一步的測試方法,可以是配製化學基質與樣本更接近的標準溶液,或使用適合補償基質效應的校正方法。
這正是 AAS 不只是「吸光度代表濃度」的地方。更深一層的分析問題是:標準溶液與未知樣本的行為是否足夠相似,使這種比較真正有效。