
呼吸作用的焓变:HSC 化学能量循环
学习如何利用化学方程式、赫斯定律、生成焓和能量循环分析呼吸作用的焓变。
你的细胞可以在没有火焰的情况下氧化葡萄糖,而弹式量热器则可以用更接近燃烧的方式氧化葡萄糖。两条途径看起来完全不同。那么,它们的焓变也应该不同吗?
在继续之前,先作出预测。如果两个过程都以相同量的葡萄糖和氧气开始,并以相同量、相同物态的二氧化碳和水结束,反应途径重要吗?
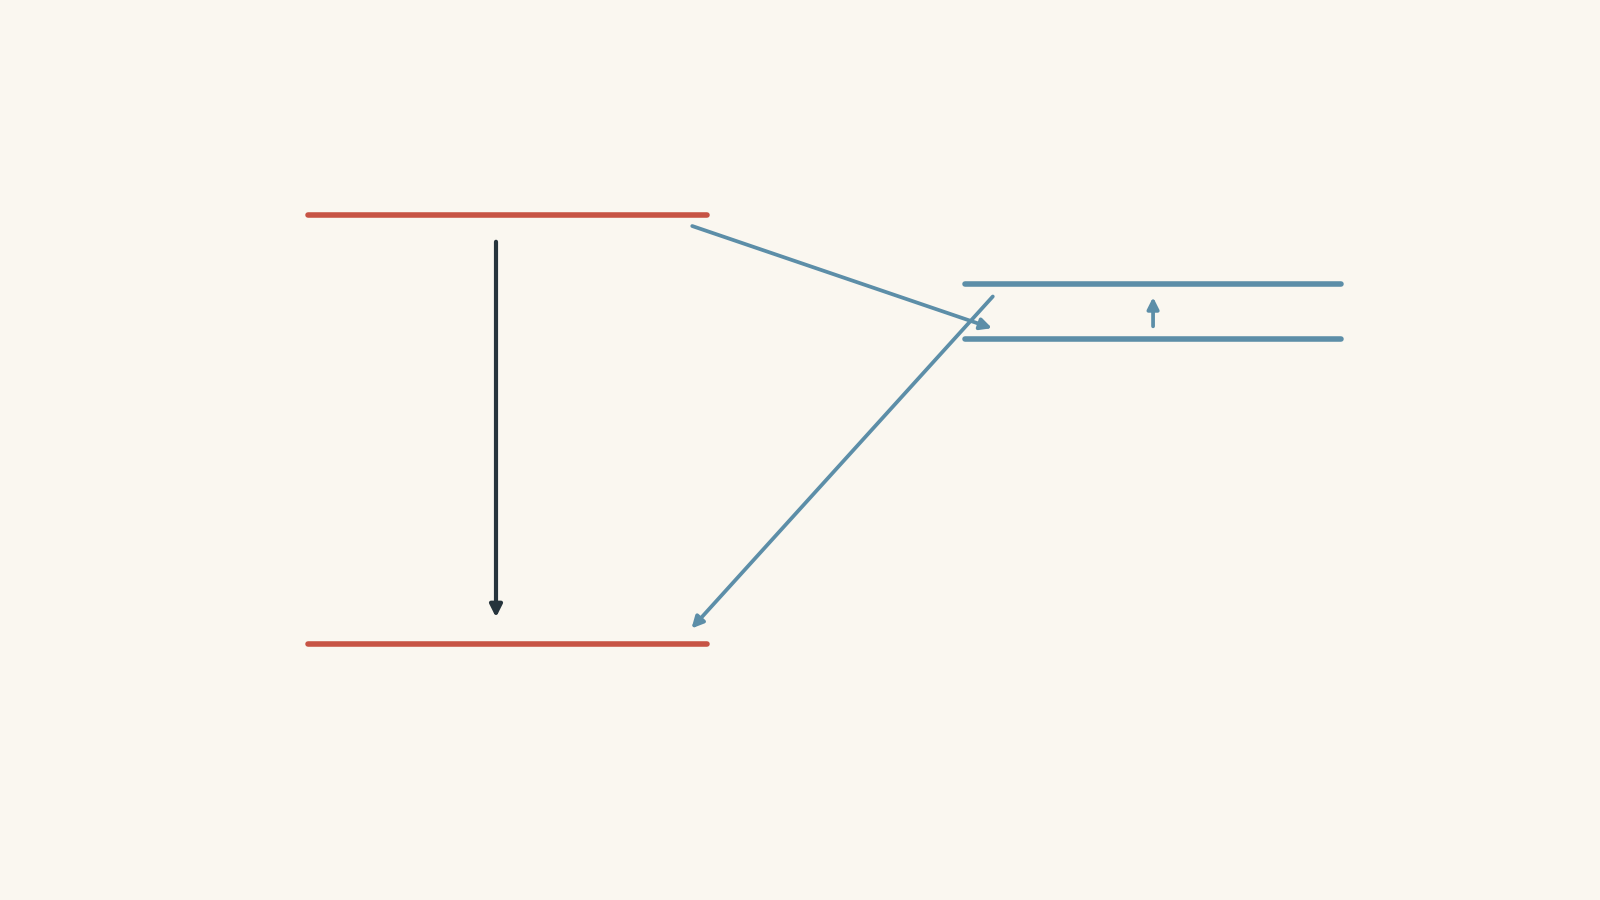
对焓而言,不重要。反应途径可以包含一个反应,也可以包含五十个反应。总焓变取决于开始和结束时的化学状态。这正是赫斯定律在分析呼吸作用时如此有用的原因。
01先从两个端点开始
有氧呼吸作用的简化总反应方程式为
\[ \ce{C6H12O6 + 6O2 -> 6CO2 + 6H2O} \]
一摩尔葡萄糖与六摩尔氧气反应,生成六摩尔二氧化碳和六摩尔水。
这条方程式是一个总结。细胞并不会把葡萄糖和氧气一次全部放在一起,进行一个巨大的反应。呼吸作用是经过许多化学步骤完成的。
这个细节对反应速率和生物系统中的能量转移极为重要。但对总焓变而言,我们可以暂时忽略反应途径,只比较开始和结束时的状态。
焓变定义为
\[ \Delta H = H_{\text{生成物}}-H_{\text{反应物}} \]
其中 \(H\) 是焓,而 \(\Delta H\) 是焓的变化。
如果生成物的焓低于反应物,那么
\[ \Delta H<0 \]
而该反应是放热反应。
对呼吸作用而言,葡萄糖的总氧化反应是放热的。生成物的焓低于反应物。
02为甚么反应途径不会改变总焓变
想像有两个人要从停车场的第 8 层前往第 2 层。
一个人乘升降机。另一个人则沿着大楼内六段令人烦躁的斜坡绕下去,因为他似乎觉得乘升降机「太容易了」。
他们走的路线不同,但两人最后都比起点低了六层。
焓的情况也相似。如果一个化学系统的开始和结束状态相同,它的总焓变就是固定的。中间各个步骤可以不同。
不过,这个类比到此为止。焓并不是真的高度,而且不同的反应途径可以有完全不同的活化能、反应速率和反应机理。
对应的热化学定律就是赫斯定律:
\[ \Delta H_{\text{总}} = \Delta H_1+\Delta H_2+\Delta H_3+\cdots \]
这带来三种在 HSC 题目中经常出现的操作。
| 你对方程式所做的操作 | \(\Delta H\) 的变化 |
|---|---|
| 把反应倒转 | 把 \(\Delta H\) 的正负号倒转 |
| 把每个系数乘以 \(k\) | 把 \(\Delta H\) 乘以 \(k\) |
| 把反应相加 | 把它们的 \(\Delta H\) 值相加 |
| 从方程式两边约去某一物种 | 只有在化学物种和物态都相同时才可以约去 |
最后一行的重要性很容易被低估。\(\ce{H2O(l)}\) 和 \(\ce{H2O(g)}\) 并不是相同的热化学状态。
03呼吸作用和光合作用构成一个有用的能量循环
就它们的简化总反应方程式而言,光合作用和有氧呼吸作用的方向相反。
简化的光合作用方程式可以写成
\[ \ce{6CO2 + 6H2O -> C6H12O6 + 6O2} \]
把它倒转:
\[ \ce{C6H12O6 + 6O2 -> 6CO2 + 6H2O} \]
就会得到呼吸作用的总反应方程式。
这让我们可以立即作出预测。如果某一条特定的光合作用方程式的焓变为 \(+X\),那么倒转后的呼吸作用方程式应该是多少?
它必须是 \(-X\),前提是两条方程式中的物态和物质量确实完全互为逆向。
这是赫斯定律的结论,并不是说细胞内的呼吸作用只是「把光合作用倒转来进行」。它们实际的生化机理并不相同。
如果你想详细了解反方向的处理方式,可以与光合作用的焓变作比较。
例题:倒转光合作用方程式
某个热化学模型给出
\[ \ce{6CO2(g) + 6H2O(l) -> C6H12O6(s) + 6O2(g)} \qquad \Delta H=+2800\ \mathrm{kJ\,mol^{-1}} \]
求逆反应的焓变。
步骤 1
\[ \ce{C6H12O6(s) + 6O2(g) -> 6CO2(g) + 6H2O(l)} \]
步骤 2
整条方程式已经倒转。
步骤 3
\[ \Delta H=-2800\ \mathrm{kJ\,mol^{-1}} \]
负号表示逆向过程是放热的。每有一摩尔葡萄糖按照这条方程式反应,系统的焓就降低 \(2800\ \mathrm{kJ}\)。
常见错误是因为方程式中的系数没有改变,所以仍然保留 \(+2800\ \mathrm{kJ\,mol^{-1}}\)。只要把方程式倒转,焓变的方向也一定要一起倒转。
04利用生成焓数据计算呼吸作用的焓变
有时题目不会直接给你另一个反应的逆反应,而是提供标准生成焓。
标准生成焓 \(\Delta H_f^\circ\) 是指由组成某物质的元素在其标准状态下生成一摩尔该物质时的焓变。
对一个反应而言,
\[ \Delta H^\circ_{\mathrm{rxn}} = \sum n\Delta H_f^\circ(\text{生成物}) - \sum n\Delta H_f^\circ(\text{反应物}) \]
其中:
- \(\Delta H^\circ_{\mathrm{rxn}}\) 是标准反应焓,单位为 \(\mathrm{kJ\,mol^{-1}}\)
- \(n\) 是化学计量系数
- \(\Delta H_f^\circ\) 是标准生成焓,单位为 \(\mathrm{kJ\,mol^{-1}}\)
这些系数并不是装饰。六摩尔二氧化碳所作出的贡献,是一摩尔二氧化碳生成焓的六倍。
另外要记住,处于标准状态的元素有
\[ \Delta H_f^\circ=0 \]
因此,当 \(\ce{O2(g)}\) 出现在计算中时,它的标准生成焓为零。
这并不表示氧气在化学上不重要。它只表示:由本身已处于标准状态的元素形成 \(\ce{O2(g)}\) 时,我们选定的参考生成焓为零。
例题:利用生成焓计算呼吸作用的焓变
对反应
\[ \ce{C6H12O6(s) + 6O2(g) -> 6CO2(g) + 6H2O(l)} \]
使用以下数据:
| 物质 | \(\Delta H_f^\circ\)(\(\mathrm{kJ\,mol^{-1}}\)) |
|---|---|
| \(\ce{C6H12O6(s)}\) | \(-1276\) |
| \(\ce{O2(g)}\) | \(0\) |
| \(\ce{CO2(g)}\) | \(-394\) |
| \(\ce{H2O(l)}\) | \(-286\) |
计算 \(\Delta H^\circ_{\mathrm{rxn}}\)。
步骤 1
\[ \begin{aligned} \sum n\Delta H_f^\circ(\text{生成物}) &=6(-394)+6(-286)\\ &=-2364-1716\\ &=-4080\ \mathrm{kJ\,mol^{-1}} \end{aligned} \]
步骤 2
\[ \begin{aligned} \sum n\Delta H_f^\circ(\text{反应物}) &=(-1276)+6(0)\\ &=-1276\ \mathrm{kJ\,mol^{-1}} \end{aligned} \]
步骤 3
\[ \begin{aligned} \Delta H^\circ_{\mathrm{rxn}} &=-4080-(-1276)\\ &=-2804\ \mathrm{kJ\,mol^{-1}} \end{aligned} \]
所以,
\[ \Delta H^\circ_{\mathrm{rxn}}=-2804\ \mathrm{kJ\,mol^{-1}} \]
根据所提供的数据,生成物的焓比反应物低 \(2804\ \mathrm{kJ\,mol^{-1}}\)。
注意最后计算中的双重负号。出乎意料地,很多焓变计算错误其实只是披着化学外衣的减法错误。
05为甚么物态符号很重要
假设一道题目把
\[ \ce{6H2O(l)} \]
改成
\[ \ce{6H2O(g)} \]
化学式仍然是 \(\ce{H2O}\),但最终状态已经不同。
水蒸气的焓高于液态水,因为要把液体汽化必须提供能量。因此,生成气态水而不是液态水,会使呼吸反应的放热程度降低。
你可以把这个循环想像成
\[ \ce{glucose + oxygen -> carbon dioxide + liquid water} \]
然后再接上把水汽化的过程:
\[ \ce{6H2O(l) -> 6H2O(g)} \]
如果第二个步骤是吸热的,把它加进去就会使总 \(\Delta H\) 变得较不负。
这是对「只有化学式重要」这个简单想法的一项重要修正。在热化学中,确切的初始状态和最终状态都很重要。
06焓变属于按所写方式表示的方程式
例如
\[ \Delta H=-2800\ \mathrm{kJ\,mol^{-1}} \]
并不表示「每一摩尔参与反应的物质都会释放 \(2800\ \mathrm{kJ}\)」。
这个数值对应的是按方程式所写的一摩尔反应。
对
\[ \ce{C6H12O6 + 6O2 -> 6CO2 + 6H2O} \]
一摩尔反应会消耗:
- \(1\) mol 葡萄糖
- \(6\) mol 氧气
并生成:
- \(6\) mol 二氧化碳
- \(6\) mol 水
如果只有 \(0.20\) mol 葡萄糖完全反应,那么反应发生了 \(0.20\) 倍,因此它的焓变也要乘以 \(0.20\)。
如果题目给的是质量,先回顾摩尔关系:
\[ n=\frac{m}{M} \]
其中 \(n\) 是以摩尔表示的物质的量,\(m\) 是以克表示的质量,而 \(M\) 是以 \(\mathrm{g\,mol^{-1}}\) 表示的摩尔质量。
07最大的误解:「呼吸作用不是燃烧,所以它的焓变一定不同」
乍听之下,这似乎很合理。
物质燃烧时可能会出现火焰,温度也会迅速上升。细胞呼吸则经过受控制的多个阶段。那么,它们释放的总能量不是应该不同吗?
如果你比较的是完全相同的初始和最终热化学状态,就不会不同。
想像一条刻意设计、并不符合实际情况的热化学绕道:
\[ \ce{glucose -> intermediates -> more intermediates -> CO2 + H2O} \]
每个个别步骤都有自己的 \(\Delta H\)。其中有些步骤甚至可以是吸热的。
但把所有步骤相加后,中间产物会互相约去:
\[ \Delta H_{\text{总}} = \Delta H_1+\Delta H_2+\cdots \]
总和必须与任何其他连接相同两个端点的途径一致。
这正是把焓称为状态函数时最有用的地方。
不同途径之间可以有差异的,包括反应机理、活化能、速率、中间物种,以及能量在过程中如何转移。赫斯定律并不是说这些因素都相同。
08处理呼吸作用题目的可靠判断流程
当焓变题目提到呼吸作用时,不要急着寻找背熟的数值。应该从题目提供的化学资讯开始。
- 写出所需的总反应方程式。
- 检查每一个系数。
- 检查每一个物态符号。
- 判断所提供的方程式是否需要倒转或乘倍数。
- 对它们的 \(\Delta H\) 值作出完全相同的改变。
- 把方程式相加,并约去真正的中间物种。
- 检查正负号是否符合物理意义。
- 如果题目提供质量,先把它换算成摩尔,再按比例调整反应焓。
如果答案为负值,问自己:题目所述的过程是放热的,这是否合理?
如果答案为正值,问自己:我是不是不小心算了逆反应?
这些检查不能证明你的算术一定正确,但可以立即找出很多错误答案。
09问题与解答
问题 1
对热化学方程式
\[ \ce{C6H12O6(s) + 6O2(g) -> 6CO2(g) + 6H2O(l)} \qquad \Delta H=-2800\ \mathrm{kJ\,mol^{-1}} \]
计算 \(0.250\ \mathrm{mol}\) 葡萄糖完全反应时的焓变。
解答 1
焓变为 \(-700\ \mathrm{kJ}\),表示对题目所述份量的葡萄糖而言,会释放 \(700\ \mathrm{kJ}\) 能量。
这条方程式把 \(-2800\ \mathrm{kJ}\) 对应于 \(1\ \mathrm{mol}\) 葡萄糖的反应。
对 \(0.250\ \mathrm{mol}\) 而言,
\[ \begin{aligned} \Delta H &=0.250\ \mathrm{mol} \times (-2800\ \mathrm{kJ\,mol^{-1}})\\ &=-700\ \mathrm{kJ} \end{aligned} \]
一个很容易犯的错误,是仅仅因为几个物种的系数是 \(6\),就觉得计算中某处也应该使用系数 \(6\)。这里的反应份量直接由葡萄糖决定:\(1\) mol 葡萄糖对应 \(1\) mol 按此热化学方程式所写的反应。
问题 2
某个热化学绕道使用以下两个反应:
\[ \ce{C6H12O6(s) -> 2C2H5OH(l) + 2CO2(g)} \qquad \Delta H=-70\ \mathrm{kJ\,mol^{-1}} \]
以及
\[ \ce{C2H5OH(l) + 3O2(g) -> 2CO2(g) + 3H2O(l)} \qquad \Delta H=-1365\ \mathrm{kJ\,mol^{-1}} \]
利用赫斯定律求下列反应的 \(\Delta H\):
\[ \ce{C6H12O6(s) + 6O2(g) -> 6CO2(g) + 6H2O(l)} \]
这条绕道是一个热化学上的构造,并不是提出一个有氧呼吸的实际机理。
解答 2
总焓变为 \(-2800\ \mathrm{kJ\,mol^{-1}}\)。
第一条方程式生成 \(2\) mol 乙醇,但第二条方程式每次只消耗 \(1\) mol 乙醇。因此,我们需要把第二条方程式乘以二。
\[ \ce{2C2H5OH(l) + 6O2(g) -> 4CO2(g) + 6H2O(l)} \]
它的焓变也必须乘以二:
\[ \Delta H=2(-1365)=-2730\ \mathrm{kJ\,mol^{-1}} \]
现在把它与第一条方程式相加:
\[ \ce{C6H12O6(s) -> 2C2H5OH(l) + 2CO2(g)} \]
\[ \ce{2C2H5OH(l) + 6O2(g) -> 4CO2(g) + 6H2O(l)} \]
\(2\ce{C2H5OH(l)}\) 可以约去,因为它在一个步骤中生成,并在另一个步骤中被消耗。
剩下的方程式是
\[ \ce{C6H12O6(s) + 6O2(g) -> 6CO2(g) + 6H2O(l)} \]
而
\[ \begin{aligned} \Delta H_{\text{总}} &=-70+(-2730)\\ &=-2800\ \mathrm{kJ\,mol^{-1}} \end{aligned} \]
一个很容易采用的错误做法,是立即把 \(-70\) 和 \(-1365\) 相加。这样做不对,因为化学方程式此时还不能约去中间物种:形成了两摩尔乙醇,因此也必须消耗两摩尔乙醇。
这与较复杂的赫斯定律分步反应题所使用的是同一种记帐原则。
问题 3
对某一组特定物态而言,
\[ \ce{C6H12O6(s) + 6O2(g) -> 6CO2(g) + 6H2O(l)} \]
有
\[ \Delta H=-2800\ \mathrm{kJ\,mol^{-1}} \]
在所考虑条件下,水的汽化焓为
\[ \ce{H2O(l) -> H2O(g)} \qquad \Delta H=+44.0\ \mathrm{kJ\,mol^{-1}} \]
计算下列反应的焓变:
\[ \ce{C6H12O6(s) + 6O2(g) -> 6CO2(g) + 6H2O(g)} \]
然后解释,为甚么即使两条呼吸作用方程式中出现的化学式相同,答案仍然较不负。
解答 3
所求的焓变为 \(-2536\ \mathrm{kJ\,mol^{-1}}\);它较不负,是因为气态水的焓高于液态水。
先从生成液态水的呼吸作用开始:
\[ \Delta H_1=-2800\ \mathrm{kJ\,mol^{-1}} \]
然后需要把全部六摩尔水汽化:
\[ \ce{6H2O(l) -> 6H2O(g)} \]
所以
\[ \begin{aligned} \Delta H_2 &=6(44.0)\\ &=+264\ \mathrm{kJ\,mol^{-1}} \end{aligned} \]
把两个过程相加,得到
\[ \begin{aligned} \Delta H_{\text{总}} &=-2800+264\\ &=-2536\ \mathrm{kJ\,mol^{-1}} \end{aligned} \]
反应仍然释放能量,但当生成物到达焓较高的气态水状态时,所释放的能量较少。
一个很容易令人误信的论点是:两条方程式都含有「六个水」,所以它们的焓变应该相同。问题在于 \(\ce{H2O(l)}\) 和 \(\ce{H2O(g)}\) 是不同的热化学状态。赫斯定律要求端点完全相同,而不是只要求分子式相同。
如果六摩尔水蒸气之后凝结,
\[ \ce{6H2O(g) -> 6H2O(l)} \]
凝结步骤会有
\[ \Delta H=-264\ \mathrm{kJ\,mol^{-1}} \]
而完整过程就会回到
\[ -2536-264=-2800\ \mathrm{kJ\,mol^{-1}} \]
正如赫斯定律所要求的。
问题 4
一份 \(0.0500\ \mathrm{mol}\) 的葡萄糖样本经由两种过程被消耗。
过程 R 是完全有氧氧化:
\[ \ce{C6H12O6 + 6O2 -> 6CO2 + 6H2O} \qquad \Delta H_R=-2800\ \mathrm{kJ\,mol^{-1}} \]
过程 F 表示为
\[ \ce{C6H12O6 -> 2C2H5OH + 2CO2} \qquad \Delta H_F=-70.0\ \mathrm{kJ\,mol^{-1}} \]
所有葡萄糖被消耗后,共形成 \(0.240\ \mathrm{mol}\) 二氧化碳。
求:
a. 经由每种过程反应的葡萄糖物质的量
b. 根据这两条反应途径预测的总焓变
c. 量热器只测得释放 \(92.0\ \mathrm{kJ}\) 能量,这是否可以单纯由两条反应途径的混合比例解释。
假设以上方程式和焓变完全描述了所有相关化学变化。
解答 4
样本中有 \(0.0350\ \mathrm{mol}\) 葡萄糖经过过程 R,而 \(0.0150\ \mathrm{mol}\) 经过过程 F;预测的焓变为 \(-99.05\ \mathrm{kJ}\),因此只测得释放 \(92.0\ \mathrm{kJ}\) 不能单靠两条反应途径的混合比例来解释。
设 \(x\) 为经过过程 R 的葡萄糖摩尔数,\(y\) 为经过过程 F 的葡萄糖摩尔数。
因为全部 \(0.0500\ \mathrm{mol}\) 葡萄糖都被消耗,
\[ x+y=0.0500 \]
过程 R 每一摩尔葡萄糖会生成 \(6\) mol \(\ce{CO2}\),而过程 F 会生成 \(2\) mol。
因此,
\[ 6x+2y=0.240 \]
把
\[ y=0.0500-x \]
代入二氧化碳方程:
\[ \begin{aligned} 6x+2(0.0500-x)&=0.240\\ 6x+0.100-2x&=0.240\\ 4x&=0.140\\ x&=0.0350\ \mathrm{mol} \end{aligned} \]
然后
\[ y=0.0500-0.0350=0.0150\ \mathrm{mol} \]
所以第 (a) 部分得到
\[ n_R=0.0350\ \mathrm{mol} \]
以及
\[ n_F=0.0150\ \mathrm{mol} \]
对过程 R,
\[ \begin{aligned} \Delta H_R &=(0.0350)(-2800)\\ &=-98.0\ \mathrm{kJ} \end{aligned} \]
对过程 F,
\[ \begin{aligned} \Delta H_F &=(0.0150)(-70.0)\\ &=-1.05\ \mathrm{kJ} \end{aligned} \]
因此,
\[ \begin{aligned} \Delta H_{\text{总}} &=-98.0-1.05\\ &=-99.05\ \mathrm{kJ} \end{aligned} \]
所以,这个化学模型预测会释放 \(99.05\ \mathrm{kJ}\)。
量热器只记录到释放 \(92.0\ \mathrm{kJ}\)。在题目的假设下,改变 R 和 F 的比例不能消除这个差异,因为测得的 \(\ce{CO2}\) 物质的量,加上葡萄糖的总消耗量,已经固定了两种过程的比例。
一个很容易采取的错误做法,是利用量热器的数值反推出另一种两条途径的混合比例。这忽略了二氧化碳测量所提供的独立化学计量限制。
必须有其他某项假设不成立:例如,量热器可能没有捕捉所有以热形式转移的能量,或者还发生了额外的化学过程。
问题 5
某个假想系统按照
\[ \ce{C6H12O6 + 6O2 -> 6CO2 + 6H2O} \qquad \Delta H=-2803\ \mathrm{kJ\,mol^{-1}} \]
完全氧化 \(1.00\ \mathrm{mol}\) 葡萄糖。
同时,能量与另一个化学过程耦合:
\[ \ce{A -> B} \qquad \Delta H=+38.0\ \mathrm{kJ\,mol^{-1}} \]
在葡萄糖氧化期间,最初有 \(20.0\ \mathrm{mol}\) 的 \(\ce{A}\) 转变为 \(\ce{B}\)。在观察期结束之前,有 \(13.0\ \mathrm{mol}\) 的 \(\ce{B}\) 再转回 \(\ce{A}\)。
假设所有数量都适用于相同条件,而且这些是唯一相关的反应。
求:
a. 观察期结束时,\(\ce{A}\) 净转化为 \(\ce{B}\) 的物质的量
b. 该段期间完整系统的焓变
c. 如果之后所有剩余的 \(\ce{B}\) 都转回 \(\ce{A}\),累积焓变是多少
d. 为甚么「呼吸作用是 \(-2803\ \mathrm{kJ\,mol^{-1}}\),所以整个系统的变化一定永远是 \(-2803\ \mathrm{kJ}\)」这个说法在观察期间并不成立。
解答 5
在观察期结束时,有 \(7.0\ \mathrm{mol}\) 的 \(\ce{A}\) 净转化为 \(\ce{B}\),完整系统的 \(\Delta H=-2537\ \mathrm{kJ}\);当所有剩余的 \(\ce{B}\) 都转回 \(\ce{A}\) 后,累积焓变变成 \(-2803\ \mathrm{kJ}\)。
首先追踪辅助化学系统。
最初,
\[ 20.0\ \mathrm{mol} \]
的 \(\ce{A}\) 转化为 \(\ce{B}\)。
然后
\[ 13.0\ \mathrm{mol} \]
的 \(\ce{B}\) 转回 \(\ce{A}\)。
因此,净变化为
\[ 20.0-13.0=7.0\ \mathrm{mol} \]
的
\[ \ce{A -> B} \]
所以第 (a) 部分的答案是净转化 \(7.0\ \mathrm{mol}\)。
与此净转化相关的焓变为
\[ \begin{aligned} \Delta H_{\ce{A -> B}} &=(7.0\ \mathrm{mol})(+38.0\ \mathrm{kJ\,mol^{-1}})\\ &=+266\ \mathrm{kJ} \end{aligned} \]
对 \(1.00\ \mathrm{mol}\) 葡萄糖而言,呼吸作用贡献
\[ -2803\ \mathrm{kJ} \]
因此,在观察期内,完整系统有
\[ \begin{aligned} \Delta H_{\mathrm{系统}} &=-2803+266\\ &=-2537\ \mathrm{kJ} \end{aligned} \]
这个数值比呼吸作用本身的焓变较不负,因为整体焓下降的一部分同时伴随着系统另一部分的吸热变化。
现在让剩余的 \(7.0\ \mathrm{mol}\) \(\ce{B}\) 转回 \(\ce{A}\)。
把
\[ \ce{A -> B} \qquad \Delta H=+38.0\ \mathrm{kJ\,mol^{-1}} \]
倒转,就得到
\[ \ce{B -> A} \qquad \Delta H=-38.0\ \mathrm{kJ\,mol^{-1}} \]
对 \(7.0\ \mathrm{mol}\) 而言,
\[ \begin{aligned} \Delta H &=(7.0)(-38.0)\\ &=-266\ \mathrm{kJ} \end{aligned} \]
因此,累积变化为
\[ \begin{aligned} \Delta H_{\text{累积}} &=-2537-266\\ &=-2803\ \mathrm{kJ} \end{aligned} \]
其中微妙之处,在于如何定义系统的端点。
学生可能只把注意力放在含碳的呼吸作用方程式上,并认为完全氧化一摩尔葡萄糖就把答案固定为 \(-2803\ \mathrm{kJ}\)。对单独的呼吸反应而言,这个数值是正确的。
但在观察期结束时,完整系统还有 \(7.0\ \mathrm{mol}\) 的 \(\ce{A}\) 已转变成 \(\ce{B}\)。因此,它的最终化学状态并不等同于只有呼吸作用时的最终状态。
只有当所有 \(\ce{B}\) 都已转回 \(\ce{A}\) 时,这些辅助物种才会回到它们最初的状态。此时,它们的净贡献互相抵消,留下原本的呼吸作用焓变 \(-2803\ \mathrm{kJ}\)。
这就是赫斯定律更深一层的含义:你不能只看某一个特别受关注的分子,就判断两个过程是否有相同的 \(\Delta H\)。你必须比较整个系统完整的初始状态和最终状态。
10掌握这些概念后可以做甚么
一旦你能把呼吸作用视为一个能量循环,就不再需要为每一道题目记住一条特殊的「呼吸作用公式」。你可以利用逆向反应、生成焓数据、物态变化,或一连串中间反应,重新推算未知的焓变。
下一个实用步骤,是学会辨认数据何时只是以不同途径描述相同的端点,以及何时一个看似微小的改变–尤其是物态的改变,或某个未被约去的物种–意味着端点已经不再相同。正是这项区别,让赫斯定律不只是方程式的机械操作,而成为可靠分析化学能量的方法。